医械动态
NEWS
|
【CER最新版】医疗器械临床评价技术指导原则 (2021第73号) 第一部分: 主要定义和概念【CER最新版】医疗器械临床评价技术指导原则 (2021第73号) 第一部分: 主要定义和概念 目录 第一部分:主要定义和概念 一、前言 二、适用范围 三、定义和概念 (一)临床试验 (二)临床数据 (三)临床评价 (四)临床证据 四、参考文献 第二部分 临床评价 一、前言 (一)临床评价的定义 (二)全生命周期临床评价 (三)临床评价的重要性 (四)临床评价的流程 (五)临床评价的详细程度 二、范围 三、临床评价的基本原则 (一)临床评价的范围 (二)临床评价流程 (三)临床评价人员 四、临床评价的数据/文件来源(第1阶段) (一)临床文献数据 (二)临床经验数据 (三)通过临床试验产生的数据 五、临床数据的评估(第2阶段) 六、临床数据的分析(第3阶段) 七、临床评价报告 八、定义 九、参考文献 (一)IMDRF/GHTF最终文件 (二)国际标准 附件: 附件1论证申报产品与对比器械广泛相似性的考虑事项 附件2文献检索报告的参考格式 附件3文献检索报告中文献选择方法 附件4境外临床数据可用性的考虑事项 附件5建立数据评价标准的考虑因素 附件6参考评估方法 第三部分:临床试验 一、概述 (一)临床试验的定义 (二)临床试验的目的 (三)如何开展临床试验 二、范围 (一)何时需开展医疗器械临床试验,以论证产品对相关安全和性能基本原则的符合性; (二)关于医疗器械临床试验的一般原则。 三、是否需开展临床试验的一般原则 (一)何时需开展临床试验 (二)是否需要开展临床试验的主要考虑因素 四、临床试验设计的一般原则 (一)临床试验方案的考虑因素 (二)临床试验的实施 (三)临床试验报告 五、临床试验的伦理考虑 六、定义 七、参考文件 (一)IMDRF/GHTF文件 (二)国际标准 (三)其他参考文献
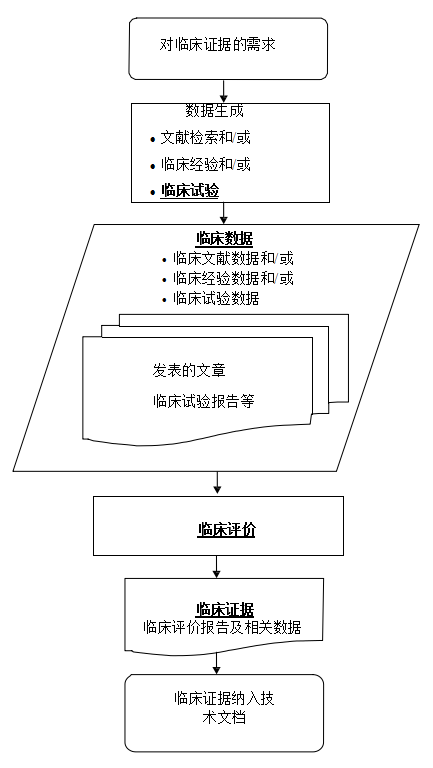
第一部分:主要定义和概念一、前言《医疗器械安全和性能基本原则》提出了与医疗器械安全和性能相关的要求,部分条款特别提出,医疗器械在按照要求使用时,应能够达到其预期性能;与预期受益相比,其已知的、可预见的风险以及副作用已被降至最低且可被接受。 由于医疗器械及其技术的多样性,使注册申请人和监管机构在判断现有证据是否足以证明产品对安全和性能基本原则的符合性时面临较大挑战。一些技术已使用多年,其安全性、临床性能和/或有效性已得到充分认知。另一方面,许多产品采用了尚未应用于患者的新技术。此外,产品的适用范围和临床应用可能有较大差异,终端用户范围较广,使用经验多样,均可影响临床结果。 考虑到医疗器械相关情况的复杂性,当证明产品对安全和性能基本原则的符合性时,需基于个案分析以评估临床证据是否可接受。因此,了解医疗器械如何完成符合性评估,以及临床评价在此过程中所起的作用是非常重要的。 二、适用范围本部分主要介绍临床评价和临床证据相关概念,阐述临床试验、临床数据、临床评价以及临床证据之间的关系。本部分的定义和概念,用于医疗器械对安全和性能基本原则的符合性的建立和保持,不适用于按照医疗器械管理的体外诊断试剂。 本部分是医疗器械临床评价通用指导原则体系的一部分,与《医疗器械临床评价等同性论证技术指导原则》《决策是否开展医疗器械临床试验技术指导原则》《医疗器械临床试验设计指导原则》《接受医疗器械境外临床试验数据技术指导原则》《医疗器械注册申报临床评价报告技术指导原则》等文件相互引用。 三、定义和概念(一)临床试验定义:为评价医疗器械的安全性、临床性能和/或有效性,在一例或多例受试者中开展的系统性的试验或研究。 解释:临床试验包括可行性试验、为获得上市批准而进行的试验,以及在上市批准后开展的试验。 (二)临床数据定义:在医疗器械临床使用过程中产生的安全性、临床性能和/或有效性信息。 解释:临床数据的来源包括: 1.申报产品上市前和上市后临床试验数据; 2.同品种医疗器械上市前和上市后的临床试验数据; 3.已发表和/或未发表的申报产品或同品种医疗器械的临床经验数据; 4.其他来源的临床经验数据,如登记研究、不良事件数据库和病历数据等。 (三)临床评价定义:采用科学合理的方法对临床数据进行分析评价,以确认医疗器械在其适用范围下的安全性、临床性能和/或有效性的持续进行的活动。 解释:临床评价由注册申请人实施,用于论证产品对安全和性能基本原则的符合性。临床评价的结果是临床评价报告,可提供给监管部门进行审评。临床评价报告对临床数据及其质量进行详细阐述,论证临床数据如何证明产品对安全和性能基本原则的符合性。临床评价需持续开展,产品上市后,注册申请人需对产品安全性、临床性能和/或有效性信息进行常规监测,并根据更新的信息,进行风险受益再评估。 临床评价的输入主要是来源于临床试验报告、临床文献和临床经验的临床数据。根据产品特征、适用范围、注册申请人宣称、警示及注意事项的充分性、临床使用经验的不同,论证产品对安全和性能基本原则符合性需要的临床数据和证据亦不相同。临床评价旨在证明,与患者受益相比,产品使用相关的风险可接受,且能较高程度地保护患者健康及安全。因此临床评价需与风险管理文件相互参照。 (四)临床证据定义:与医疗器械相关的临床数据及其评价。 解释:临床证据是医疗器械技术文档的重要组成部分,与其他设计验证及确认文件、产品描述、说明书和标签、风险分析及生产信息共同论证产品对安全和性能基本原则的符合性。通过与技术文档相关内容相互参照,以对其进行合理解释。 注册申请人可根据现行法规的要求,提交临床证据以供监管部门审评。临床证据可用于支持产品上市,包括产品的适用范围以及对于产品安全性、临床性能和/或有效性的宣称。图1 显示临床证据的需求如何推动数据生成以及临床评价的过程。 产品上市后,申报产品和/或同品种器械在临床实际使用中将产生新的安全性、临床性能和/或有效性信息,注册申请人需在产品全生命周期中进行周期性审核并更新临床证据。
图 1 数据生成及临床评价过程概述 四、参考文献[1] IMDRF GRRP WG/N47 FINAL: 2018Essential Principles of Safety and Performance of Medical Devices and IVD Medical Devices [2] IMDRF Registry WG/N33FINAL: 2016Principles of International System of Registries Linked to Other Data Sources and Tools [3] GHTF SG1/ N78:2012Principles of Conformity Assessment for Medical Devices. [4] ISO14155 2020Clinical Investigation of Medical Devices for Human Subjects — Good Clinical Practice.
|