医械动态
NEWS
|
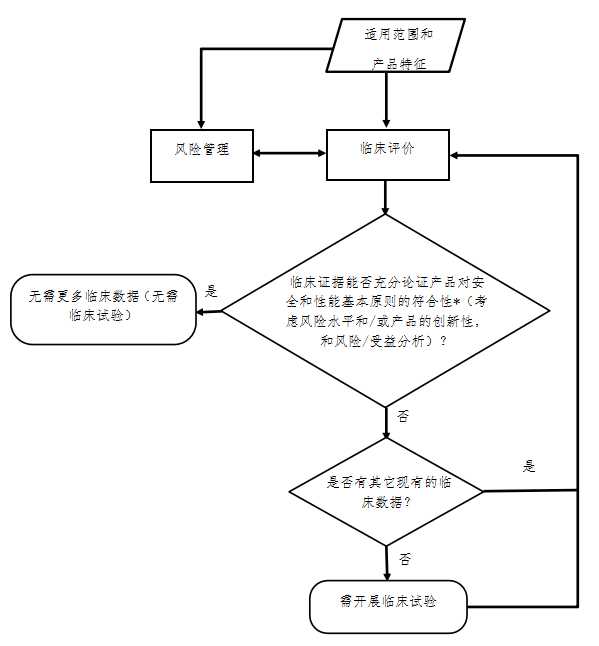
【CER最新版】医疗器械临床评价技术指导原则(2021第73号) 第三部分:临床试验【CER最新版】医疗器械临床评价技术指导原则(2021第73号)第三部分:临床试验 一、概述(一)临床试验的定义临床试验被定义为,为评价医疗器械的安全性、临床性能和/或有效性,在一例或多例受试者中开展的系统性的试验或研究。 (二)临床试验的目的临床试验旨在评价产品在其适用范围或特定适应证下的安全性、临床性能和/或有效性。 (三)如何开展临床试验《医疗器械临床试验质量管理规范》规定了开展临床试验的相关要求。临床试验必须考虑临床数据收集的科学原则以及围绕受试者使用的公认伦理标准。 二、范围本部分旨在以下方面提供以下指导: (一)何时需开展医疗器械临床试验,以论证产品对相关安全和性能基本原则的符合性;(二)关于医疗器械临床试验的一般原则。鉴于医疗器械及其风险的广泛多样性,本部分不为特定医疗器械的临床试验提供全面的指导。 本部分是医疗器械临床评价通用指导原则体系的一部分,与《决策是否开展医疗器械临床试验技术指导原则》《医疗器械临床试验设计指导原则》《接受医疗器械境外临床试验数据技术指导原则》等文件相互引用。 本文件适用于医疗器械,不适用于按照医疗器械管理的体外诊断试剂。 三、是否需开展临床试验的一般原则(一)何时需开展临床试验当其他数据来源(如非临床测试、已有临床数据等)不能论证产品对于安全和性能基本原则的符合性时(包括安全性、临床性能和/或有效性,以及受益/风险比的可接受性)时,需要开展临床试验。开展临床试验时,获得的数据用于产品临床评价过程且为临床证据的一部分。 考虑是否需要开展临床试验时,需考虑对于特定产品在其适用范围下,是否存在需在临床试验中解决的安全性、临床性能和/或有效性的新问题。通常,此类问题更多见于高风险和/或新型医疗器械。 新技术要求的临床试验数据,对于成熟技术可能是不需要的。在没有识别出新的风险,且适用范围未改变的情形下,对于成熟技术,原则上,已有的临床数据(如已发表的文献、临床经验报告、上市后报告和不良事件数据等)可能已可充分确认其安全性、临床性能和/或有效性。 (二)是否需要开展临床试验的主要考虑因素1.识别需临床数据支持的安全和性能基本原则(例如,特定的安全性、临床性能、受益/风险的可接受性); 2.风险管理活动有助于识别需要的临床数据,以解决现有信息(如产品设计,临床前和材料/技术评价,相关标准的符合性,说明书和标签等)未能完全解决的剩余风险和临床性能方面的问题。 3.临床评价将论证哪些临床数据可通过文献检索、已完成的临床试验(包括在其他监管区域产生的临床数据)、临床经验或同品种医疗器械的临床数据提供;当数据不可获得或不足以论证产品对安全和性能基本原则的符合性时,哪些临床数据需从临床试验中产生。同品种医疗器械临床数据的可比性和充分性需仔细检查。 是否需要开展临床试验的主要考虑因素见图1,具体要求可参考《决策是否开展医疗器械临床试验技术指导原则》。
图3 是否需要开展临床试验的主要考虑因素
四、临床试验设计的一般原则临床试验的开展基于临床评价过程的结果; l 遵循适当的风险管理程序,以避免不合理的风险; l 遵守所有相关的法律和监管要求; l 进行适当的计划,实施,分析和报告; l 遵循适当的伦理原则。 临床试验设计(包括试验目的和统计学考虑),旨在解决剩余风险和临床性能等方面的问题提供临床数据。 可能影响数据要求的因素包括但不限于以下内容: l 产品类型和/或监管分类; l 新技术/相关经验; l 临床应用/适应证; l 产品与人体的接触方式(如表面接触、植入); l 产品使用的固有风险(如与手术相关的风险); l 说明书和标签中的相关信息; l 组成材料或成分; l 疾病过程(如严重程度)和正在接受治疗的人群; l 人口学、地理和文化方面的考虑(如年龄、种族、性别等); l 产品失效的潜在影响; l 产品与人体接触时间; l 产品预期寿命; l 可用的替代治疗和现行的治疗标准; l 伦理考量。 (一)临床试验方案的考虑因素试验方案中需要考虑的因素包括明确的试验目的、受试者及其他试验参与人员风险的最小化、不良事件的定义和报告、研究终点、适当的受试者人群、偏倚的最小化(如随机化、盲法、分配隐藏)、混杂因素的识别(如合并治疗、并发症)、选择适当的对照(如阳性对照、假手术、历史对照)、设计类型(如平行、交叉、队列研究)、比较类型(如优效、非劣效、等效)以及随访时间和监查等。 试验设计时,需基于科学合理的原则和方法,前瞻性地规定统计学要求。制定统计计划需考虑以下因素:临床相关终点、分析人群、统计显著性水平和把握度、样本量计算和依据、分析方法、潜在混杂因素的管理、多重控制和错误概率的调整、缺失数据(包括脱落数据)以及未使用数据和虚假数据的处理、偏离原始统计分析计划的处理程序、考虑学习曲线问题(如适用)、中期分析的规定(如适用)、亚组分析的规定(如适用)。试验设计需确保其统计分析结果具有统计学意义及临床意义。临床试验设计的具体要求可参考《医疗器械临床试验设计技术指导原则》。 开展多区域临床试验,可促进医疗器械研发效率的提高,从而促进医疗器械尽快在全球多区域上市。多区域临床试验设计,需细致考虑可能影响试验结果的区域间差异。 (二)临床试验的实施开展高质量临床试验,需符合《医疗器械临床试验质量管理规范》等法律法规,确保受试者保护、数据的真实性、完整性、可追溯性以及数据可被用于产品安全和性能基本原则的符合性论证。 (三)临床试验报告临床试验报告需包括试验结果,其构成临床数据的一部分,纳入临床评价报告,以论证产品对安全和性能基本原则的符合性。 五、临床试验的伦理考虑按照《赫尔辛基宣言》和《临床试验质量管理规范》的伦理原则,保护受试者权利、安全和福利,是临床试验应遵循的一般原则。 基于可生成新数据并回答当前知识体系尚未回答的、特定安全性、临床性能和/或有效性问题,做出开展临床试验的决定,在伦理上具有重要意义。保护受试者免于不必要或不适当的临床试验需与保护公众健康的需求相平衡,即需在确有需要时开展临床试验。然而,在任何情况下,都需注意确保通过科学及符合伦理的试验过程获得必要的数据,临床试验不应将受试者暴露于不适当的风险。受试者的权利、安全和受益至关重要,适当的试验设计和实施是生成有意义的数据的基础。 六、定义终点:临床试验中提供安全性、临床性能和/或有效性证据的指标。 多区域临床试验:按照同一方案在一个以上区域开展的临床试验。 区域:某一地理区域、国家或监管区域。 监管区域:医疗器械监管要求相同的国家组成的区域。 剩余风险:实施风险控制措施后仍存在的风险。 风险管理:将管理政策、流程和实践系统应用于对风险的分析、评估、控制和监测。 七、参考文件(一)IMDRF/GHTF文件[1] GHTF SG1/N011:2008 Summary Technical Documentation for Demonstrating Conformity to the Essential Principles of Safety and Performance of Medical Devices (STED). [2] GHTF SG1/N029:2005 Information Document Concerning the Definition of the Term “Medical Device”. [3] IMDRF GRRP WG/N47 FINAL:2018Essential Principles of Safety and Performance of Medical Devices and IVD Medical Devices. [4] GHTF SG1/ N78:2012 Principles of Conformity Assessment for Medical Devices. [5] IMDRF/GRRP WG/N52 FINAL:2019 Principles of Labeling for Medical Devices and IVD Medical Devices document when released. [6] IMDRF MDCE WG/N55FINAL:2019Clinical Evidence – Key definitions and Concepts [7] IMDRF MDCE WG/N56FINAL:2019Clinical Evaluation. (二)国际标准[8] ISO 14155:2020 Clinical investigation of medical devices for human subjects — Good clinical practice. [9] ISO 14971:2019 Medical devices -Application of risk management to medical devices. (三)其他参考文献
目录 第一部分:主要定义和概念 一、前言 二、适用范围 三、定义和概念 (一)临床试验 (二)临床数据 (三)临床评价 (四)临床证据 四、参考文献 第二部分 临床评价 一、前言 (一)临床评价的定义 (二)全生命周期临床评价 (三)临床评价的重要性 (四)临床评价的流程 (五)临床评价的详细程度 二、范围 三、临床评价的基本原则 (一)临床评价的范围 (二)临床评价流程 (三)临床评价人员 四、临床评价的数据/文件来源(第1阶段) (一)临床文献数据 (二)临床经验数据 (三)通过临床试验产生的数据 五、临床数据的评估(第2阶段) 六、临床数据的分析(第3阶段) 七、临床评价报告 八、定义 九、参考文献 (一)IMDRF/GHTF最终文件 (二)国际标准 附件: 附件1论证申报产品与对比器械广泛相似性的考虑事项 附件2文献检索报告的参考格式 附件3文献检索报告中文献选择方法 附件4境外临床数据可用性的考虑事项 附件5建立数据评价标准的考虑因素 附件6参考评估方法 第三部分:临床试验 一、概述 (一)临床试验的定义 (二)临床试验的目的 (三)如何开展临床试验 二、范围 (一)何时需开展医疗器械临床试验,以论证产品对相关安全和性能基本原则的符合性; (二)关于医疗器械临床试验的一般原则。 三、是否需开展临床试验的一般原则 (一)何时需开展临床试验 (二)是否需要开展临床试验的主要考虑因素 四、临床试验设计的一般原则 (一)临床试验方案的考虑因素 (二)临床试验的实施 (三)临床试验报告 五、临床试验的伦理考虑 六、定义 七、参考文件 (一)IMDRF/GHTF文件 (二)国际标准 (三)其他参考文献
|