皕晟百科
ENCYCLOPEDIAS
|
【征求意见稿】正电子发射/X射线计算机断层成像系统 同品种临床评价注册审查指导原则正电子发射/X射线计算机断层成像系统 同品种临床评价注册审查指导原则 (征求意见稿)
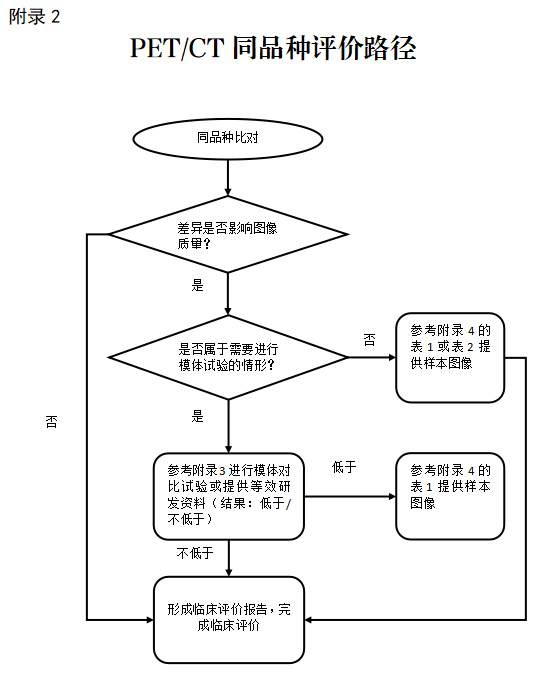
本指导原则旨在指导注册申请人对正电子发射/X射线计算机断层成像系统(下文简称PET/CT)开展同品种临床评价,同时也为技术审评部门审评PET/CT同品种临床评价资料提供参考。本指导原则是对2020年发布《正电子发射/X射线计算机断层成像系统注册技术审查指导原则》临床评价相关要求的修订。 本指导原则是对PET/CT同品种临床评价的一般要求,申请人需依据产品的具体特性确定其中内容是否适用。若不适用,需具体阐述理由及相应的科学依据,并依据产品的具体特性对注册申报资料的内容进行充实和细化。 本指导原则是供注册申请人和技术审评人员使用的指导性文件,但不包括审评审批所涉及的行政事项,亦不作为法规强制执行,需在遵循相关法规的前提下使用本指导原则。如果有能够满足相关法规要求的其他方法,也可以采用,但是需要提供详细的研究资料和验证资料。 本指导原则是在现行法规和标准体系以及当前认知水平下制定的,随着法规和标准的不断完善,以及科学技术的不断发展,本指导原则的相关内容也将进行适时的调整。 一、适用范围 本指导原则适用于PET/CT的同品种临床评价工作。按现行《医疗器械分类目录》,PET/CT分类编码为06-11-03,管理类别为III类。 拟评价设备的CT部分可以参考《X射线计算机体层摄影设备同品种临床评价技术审查指导原则》。PET/MR的PET部分的同品种临床评价亦可参考本指导原则中的PET相关章节。 注册申请人需全面评价PET/CT的硬件、软件的功能。考虑PET/CT功能的多样性,本指导原则仅就PET/CT的医学影像质量,有针对性地提出和规范了临床评价要求。 若拟申报产品与境内已上市产品相比,某关键器件(含软件)具有全新的技术特性,或拟申报产品具有全新的临床适用范围,若不能通过非临床研究数据、人体影像样本数据等证据资料证明申报产品的安全性和有效性,注册申请人需要考虑通过临床试验来获得临床数据。 二、基本原则 注册申请人需遵循科学、客观的原则,根据申报产品实际情况确定临床评价路径,依据《医疗器械临床评价等同性论证技术指导原则》[1],提供相应的临床评价资料。 注册申请人通过同品种的方式开展临床评价,需针对拟申报产品和同品种产品之间的差异性,提供有效的科学证据,以评价差异性是否对申报产品的安全性和有效性产生不利影响。一般而言,差异性对图像质量的影响需提供实验室数据(如模体试验)等非临床研究数据,必要时需提供人体影像样本等数据予以确认。模体试验要求详见本指导原则第五章节,人体影像样本的确认要求详见本指导原则第六章节。 三、同品种临床评价 注册申请人可选择一种或多种同品种产品,并根据产品特征选择合适的对比项目,基于详实的研究结果,分析拟申报产品和同品种产品是否存在差异。对比项目包括但不限于附录1所述。 针对拟申报产品与同品种产品的差异,注册申请人需分析差异性是否对产品的安全性和有效性产生不利影响,将拟申报产品自身的数据作为支持性资料。注册申请人还需进一步评价差异是否影响图像质量,以及上述影响的程度和范围,必要时提供模体试验结果、人体影像样本数据进行确认。 若关键部件(如探测器晶体材料类型更换、新增飞行时间性能参数等)差异影响图像质量,注册申请人需开展相应模体试验,根据模体图像分析拟申报产品和同品种产品在成像性能方面的差异性,模体试验研究亦可提供同品种等效研究的文献。拟申报产品模体图像的性能指标不低于同品种产品时,则拟申报产品可视为符合预期的临床应用要求;原则上,拟申报产品性能指标不应显著低于同品种产品;拟申报产品模体图像的性能指标低于(全部或部分性能指标低于)同品种产品,注册申请人需要提供人体影像样本予以确认,或提供等效研究的临床文献和资料。 PET/CT系统的同品种评价路径详见附录2。 四、模体试验基本原则 模体试验的要求和方法可参考YY/T 0829《正电子发射及X射线计算机断层成像系统性能和试验方法》中4.1章节(即GB/T 18988.1)或附录A(即NEMA NU2)的要求执行[2,3],并遵循以下原则: (一)注册申请人根据对比差异,确定模体试验方案,并根据方案实施模体试验,其中模体试验方案需充分验证拟申报产品和同品种产品的差异性。 (二)模体试验的目的是获得拟申报产品与同品种产品图像质量/性能指标的比较;拟申报产品与同品种产品的模体试验指标需按照标准方法[2,3]进行测试。 (三)拟申报产品和同品种产品的试验条件应一致;需在相同的扫描条件下进行试验,选取的扫描条件需具有可比性和典型性。 (四)模体试验报告模板见附录3。 五、人体影像样本的确认原则 (一)评价对象 注册申请人需基于人体的图像进行评价,需说明获取的人体图像的具体信息,保证提供的图像的真实性。 (二)评价人员 需由有经验的专业从事核医学影像诊断的医生阅片。 (三)评价部位及其样本例数 人体影像需覆盖申报的部位,图像样本不少于30[4]幅。 (四)评价标准 申请人应至少采用双人独立评价的方式,若同一患者的两份评价结果不一致时,以较低评价为准;也可采用高水平第三人仲裁。若选用仲裁判定方式,需明确规定仲裁判定标准。 推荐使用李克特(Likert)1-5分制量表评估图像质量。 若评价单独的影像,推荐使用表1-1格式进行评价,具体如下: 表1-1 影像评分表
若评价境内已上市产品相比使用的新技术前后的影像质量差异,参考使用表1-2格式进行评价。 表1-2 采用新技术的影像评分表
(五)人体影像样本验证报告的要求 需覆盖典型配置及临床协议(至少包括头部、体部常规临床协议),相关模板和要求详见附录4。 (六)伦理要求 人体影像确认研究(含获取人体图像的过程)需符合研究所在地法规的要求。对于造影检查,须严格执行相关要求和操作规程,做好处理抢救过敏及毒性反应的准备工作。 六、其它 若申报产品包含的某一软件功能模块曾跟随其它PET/CT系统或作为独立软件在中国境内已上市,则申请人需评价该软件功能模块是否对申报产品的兼容性产生了影响。若评估无不利影响,申请人可提供证明该软件功能模块的境内上市证明性资料,包括注册证、产品技术要求、说明书相关章节等,并说明两者的实质等同性。 七、参考文献 [1] 国家药品监督管理局.医疗器械临床评价等同性论证技术指导原则(2021):国家药监局关于发布医疗器械临床评价技术指导原则等5项技术指导原则的通告(2021年第73号) [Z] . [2] YY/T 0829正电子发射及X射线计算机断层成像系统性能和试验方法[S]. [3] NEMA NU2-2007 Performance Measurements of Positron Emission Tomographs[S]. [4] Guidance for Industry and Food and Drug Administration Staff.[EB/OL].(1998-12-03)[2022-10-17].https://www.fda.gov/regulatory-information/search-fda-guidance-documents/guidance-submission-premarket-notifications-emission-computed-tomography-devices-and-accessories [5] 国家药品监督管理局.正电子发射X射线计算机断层成像系统注册技术审查指导原则:国家药监局关于发布用于放射治疗的X射线图像引导系统和正电子发射/X射线计算机断层成像系统2项注册技术审查指导原则的通告(2020年 第13号)[Z] . [6] 国家药品监督管理局.X射线计算机体层摄影设备同品种临床评价技术审查指导原则:国家药监局关于发布影像型超声诊断设备同品种临床评价技术审查指导原则等2项注册技术审查指导原则的通告(2021年 第2号)[Z] . [7] 国家药品监督管理局.正电子发射/X射线计算机断层成像系统(数字化技术专用)注册审查指导原则:关于发布生物安全柜注册审查指导原则等2项技术指导原则的通告(2021年第108号)[Z].
附录1 申报产品与同品种产品的对比项目表格
附录3 模体试验报告模板
一、 试验方法概述 应概述模体试验的设计目的。 二、 引用的相关标准 参照YY/T 0829《正电子发射及X射线计算机断层成像系统性能和试验方法》。 三、 试验指标 根据评估得出的可能存在影响的图像性能指标,例如:空间分辨率、灵敏度、临床情况下的分辨能力测试、PET/CT融合图像指标等。 四、 试验用仪器和模体 应提供测试仪器和模体的列表,说明型号、编号、校准日期(如适用),描述模体的技术参数。 五、 试验条件 (一)工作条件 包括电源条件、温湿度和大气压等环境条件。 (二)扫描条件 参照YY/T 0829标准和产品技术要求的典型扫描条件进行模体试验。 在此列明拟申报产品与同品种产品在各扫描模式下的典型扫描条件。 典型扫描条件清单举例如表3-1:
表3-1 典型扫描条件清单
注:模体试验所包括的所有图像性能试验,需要符合YY/T 0829要求,整个试验中不允许修改会对图像质量产生影响的图像处理软件。如果试验中需要调整,则需要重新开始试验所有的图像性能指标。 六、 试验数据 在此列出各项指标的试验数据。 以图像复原系数试验为例,参照YY/T 0829标准对比新产品与已上市产品的性能差异。试验数据记录如下表3-1所示。
表3-1图像复原系数试验
七、 试验结论 在此汇总申报产品与同品种产品的各项试验指标的对比结果(不低于、低于),得出总体结论,试验指标及对比结果如表3-2:
试验结论:申报产品所有性能指标不低于/低于同品种产品,可以形成临床评价报告/需要提供临床样本图像。 八、 试验人员 需明确试验人员以及审核人员,并在报告中签名。给出试验日期和审核日期。 九、 其它 数据报告内容需全面,参照指导原则[7]附录9开展。 附录4 人体影像确认报告模板
一、 产品概述 包括产品名称、型号、规格、注册人信息、适用范围(含应用部位)、临床协议。 二、 评价表 评价部位按照申报部位可包括头部、颈部、胸部、腹部、盆腔、四肢、心脏。 以申报头颈部为例,表4-1(评价单独的影像)、4-2(评价使用某种技术后的影像质量差异)供参考。其中评价部位包括头部和体部;PET/CT1_1是指某机型的配置1,在临床协议1下拍摄的上述部位的临床影像;采用李克特(Likert)1-5分制量表评估临床影像质量。 此外,申请人也可根据产品需要进行人体图像确认的具体功能特点,制定合理的临床影像质量的评价标准。 三、 总结 申请人提供由评价医生签字的小结报告,伦理意见以及知情同意书样稿,并附临床影像及医生的资质证明文件。
表4-1头颈部临床影像质量评价表
表4-2头颈部临床影像质量评价表
|
|||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||