皕晟百科
ENCYCLOPEDIAS
|
【指导原则】非血管腔道导丝产品注册审查指导原则(2021年第102号)非血管腔道导丝产品注册审查指导原则
本指导原则旨在指导注册申请人对非血管腔道导丝产品注册申报资料的准备及撰写,同时也为技术审评部门审评注册申报资料提供参考。 本指导原则是对非血管腔道导丝产品的一般要求,注册申请人应依据产品的具体特性确定其中内容是否适用,若不适用,需具体阐述理由及相应的科学依据,并依据产品的具体特性对注册申报资料的内容进行充实和细化。 本指导原则是注册申请人和技术审评人员使用的指导文件,不涉及注册审批等行政事项,亦不作为法规强制执行,如有能够满足法规要求的其他方法,也可以采用,但应提供详细的研究资料和验证资料。应在遵循相关法规的前提下使用本指导原则。 本指导原则是在现行法规、标准体系及当前认知水平下制定的,随着法规、标准体系的不断完善和科学技术的不断发展,本指导原则相关内容也将适时进行调整。 一、适用范围 本指导原则适用于《医疗器械分类目录》中管理类别为Ⅱ类,编码为02-12-03和02-12-05项下经自然腔道起支撑、引导作用的导丝类产品。 本指导原则不适用于不与人体直接接触,仅起支撑作用的导丝。不适用于经人工通道的导丝,但可以参考本指导原则对人工通道所用的导丝产品进行技术审查。对于既包含自然腔道又包含经人工通道的用途的导丝,可根据实际适用情况分别参考。 二、注册审查要点 (一)监管信息 注册申请人应描述非血管腔道导丝的产品名称、分类编码、管理类别、规格型号、结构及组成等信息。 1.产品名称 产品命名应符合《医疗器械通用名称命名规则》、《无源手术器械通用名称命名指导原则》,可采用《医疗器械分类目录》或发布的国家标准、行业标准上的通用名称,或以产品的使用特点和预期用途为依据命名。一般采用“使用方式(如有)+使用部位+其他特征词+核心词”的命名方法,特征词一般不超过3个。如果一个产品可用于多个使用部位,产品名称可以不体现使用部位,但产品适用范围必须写明使用部位。 命名举例:内窥镜用亲水导丝、内窥镜用泌尿道亲水导丝、消化道疏水导丝、泌尿道亲水弯头导丝等。 2.分类编码及管理类别 依据《医疗器械分类目录》,申报产品属于子目录02-无源手术器械,一级产品类别12-手术器械-穿刺导引器,二级产品类别03-输送导引器和05-内窥镜用导引器,申报产品按第二类医疗器械管理。 3.型号规格 应明确申报产品的型号、规格。 4.结构及组成 结构组成中部件名称应规范,如有附件及选配件,应列明具体部件名称。申报资料中各项文件中结构及组成应一致。 5.注册单元划分 产品注册单元划分应依据《医疗器械注册单元划分指导原则》。产品使用方式、作用部位不同而导致适用范围不同时,原则上划分为不同的注册单元。例如:用于与内窥镜配套使用,支撑、引导器械进入消化道的导丝与用于在X射线监视下,支撑、引导器械进入泌尿道的导丝应划分为不同的注册单元。 (二)综述资料 1.概述 注册申请人应描述申报产品的管理类别、分类编码及名称的确定依据。 2.工作原理 导丝为导引器械,利用导丝的可操控性、支撑性等特点,引导导管或其他器械进入腔道。 3.结构及组成 非血管腔道导丝基本结构为芯丝,根据产品设计可有绕丝或聚合物护套,可有涂层、可有弹性软头等部分。 产品组件介绍及部分已上市产品举例见附录A。
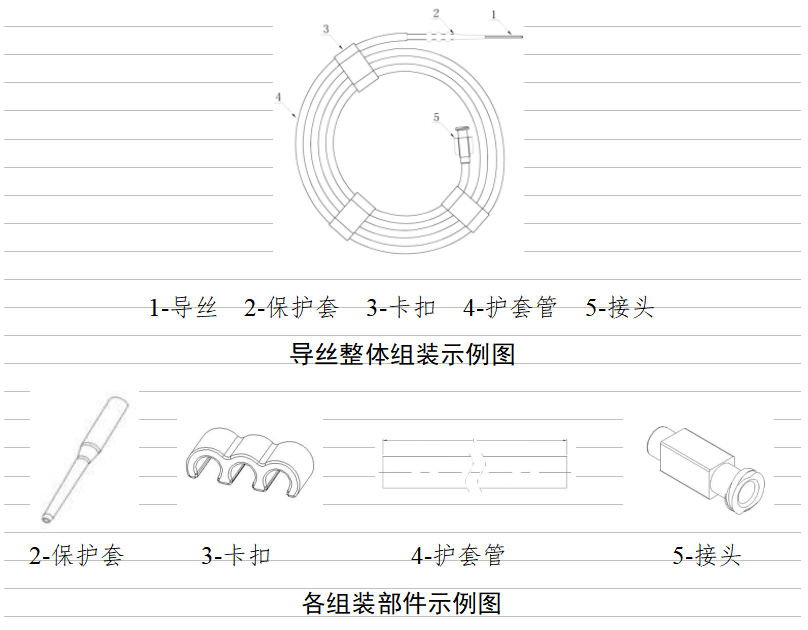
注:1.以上结构示例图仅为举例,并不包含所有的非血管腔道导丝产品结构,与表2中所列产品不存在一一对应关系。 2.整体组装图仅为举例,注册申请人可根据产品实际特点设计包装方式。图中保护套,主要用于保护导丝的头端形状。卡扣,起固定作用,使护套管保持一定形状。护套管,主要保护导丝、在运输过程中不受损。接头,配合注射器,向护套管内注射生理盐水,浸润涂层。
4.型号规格 应从结构组成、原材料、功能、产品特征、性能指标等方面详细列表说明各型号规格间的异同点。应采用对比表及带有说明性文字的图片、图表对各型号规格的不同之处加以描述。应明确产品型号/规格的表述方式、划分依据。 5.包装说明 应提供有关产品包装的信息,如描述产品包装的材料,说明包装清单和包装方式,提供包装图示等。如有配件,还应提供与该产品一起销售的配件包装情况。应当说明与灭菌方法相适应的最初包装的信息。 6.产品的适用范围、禁忌证 适用范围:用于支撑、引导器械,进入非血管腔道。制定适用范围时其描述内容应包括配合使用器械(如有)、使用部位、用途。其描述应根据产品自身特点,与申报产品的性能、功能相符,并应与临床评价资料结论一致。 禁忌证:生产企业应根据产品具体情况明确产品中可能存在的禁忌证。 7.参考的同类产品情况 参考的同类产品或前代产品应当提供同类产品(国内外已上市)或前代产品(如有)的信息,阐述申请注册产品的研发背景和目的。对于同类产品,应当说明选择其作为研发参考的原因。申报产品应与已在中国境内上市的同类产品或前代产品进行对比分析,应结合《医疗器械临床评价技术指导原则》附件2申报产品与同品种医疗器械的对比项目,详述产品间差异,重点说明申报产品的新功能、新应用、新特点。 8.产品的不良事件历史记录 非血管腔道导丝产品在临床中出现的问题主要有:导丝弯曲、导丝断裂、涂层脱落、聚合物护套脱落、破损、腔道黏膜损伤、过敏等。 注册申请人应跟踪整理已上市同类产品的不良事件、召回、警戒等相关信息,并将其作为风险管理的输入资料,进行风险评估和控制。 (三)非临床资料 1.产品研究资料 应当从技术层面论述申报产品的原材料控制、设计、技术特征、产品性能指标及制订依据、生物相容性评价研究、灭菌工艺研究、有效期和包装研究等内容。至少应包含但不限于以下内容: 1.1原材料控制 说明原材料的选择依据,明确产品的起始材料,列明产品生产过程中由起始材料至终产品所需全部材料(包括加工助剂等)的基本信息,如名称、供应商、符合的标准等。产品组成材料可以列表的形式提供,并与产品结构图示中标识的部件一一对应。若产品结构采用分层/分段结构的,应逐层/逐段分别进行描述;若产品组成材料为混合物的,应明确各组分及其比例。若有涂层的,应列明涂层主要化学成分和比例信息,及制造过程中使用的焊接剂、粘合剂、着色剂等。 原材料应具有稳定的供货渠道以保证产品质量,可提供原材料生产厂家的资质证明及外购协议,所用原材料的质量控制标准和检验报告。 对于首次应用于医疗器械的新材料,应提供该材料适合用于产品预期用途的相关研究资料,可参考提供该材料适于人体使用的相关研究资料,如新材料的生物相容性研究资料,毒理学分析,可沥滤物分析,临床应用史等。 1.2产品性能研究 产品功能性、安全性指标以及与质量控制相关的其他指标可参考YY 0450.1《一次性使用无菌血管内导管辅件 第1部分:导引器械》及相关国家、行业标准予以确定。应当提供产品技术要求中的性能指标及检验方法确定依据,对于自建方法,宜提供相应的依据及方法学验证资料。性能研究宜采用终产品,选择典型产品。产品的性能研究应不限于所列举项目,注册申请人应根据具体产品特性,考虑需增加的性能研究项目,对于以下列举的项目中,如有不适用项,应说明具体理由。对于可进行客观判定的成品的功能性、安全性指标以及质量控制相关的其他指标,应将其列入产品技术要求。 1.2.1设计特征 应列明产品各部件的名称、材料、结构和功能,提供图样,内容应足够详尽。提交各部件功能与实现功能的工作原理、途径与技术指标的制定依据与验证的详细描述。如产品具有特殊结构、组件、功能等,应提供相应结构特征、参数和性能分析,以及针对性设计和验证的内容。 产品设计验证建议还应包括对适用人群生理特点的分析,以及针对性设计输出的内容。 产品在腔内起到的作用有建立入路、到达病变、通过病变以及输送腔内器具。根据这四部分作用,建议提供模拟使用性能的验证文件,如推送性、支撑性、操控性、柔顺性等。与已上市产品对比,材料、结构、用途等都相同的,可以不做研究。 1.2.2物理特性 1.2.2.1应有各部件外观,尺寸(如外径、长度等),导丝的抗弯曲性、抗破裂性、峰值拉力(导丝上会导致失效的关键连接处)、耐腐蚀性(对于芯丝中与人体腔道有接触的金属部分)等指标。如包含特殊组件、结构和功能,应规定相关要求。 1.2.2.2涂层特性 如产品带有涂层,应开展使用性能(润滑性能、持久性能)、稳定性、安全性等控制涂层破裂、脱落的相关研究。 1.2.3化学性能要求 根据不同材料特性及工艺条件,决定具体的化学性能研究项目,如酸碱度、紫外吸光度、还原物质、蒸发残渣、重金属含量等,如有不适用,请说明原因,并提供相关研究资料。用环氧乙烷灭菌的产品,需对环氧乙烷及2-氯乙醇(如适用)残留量进行研究。 若材料配方中使用了已知的潜在毒性物质,如特殊原材料的化学添加物、粘合剂、增塑剂等,建议选择相应物质用量最大的型号,采用适宜浸提溶液,以及经过方法学验证的检测方法,检测其溶出总量,并进行人体使用安全性评估,或提供相同材料配方的同类产品的安全使用支持文件。 1.2.4其他性能要求 包括无菌要求及根据产品宣称的技术特点制定的其他性能要求。 1.3生物相容性评价研究 生物相容性评价研究资料应当包括:生物相容性评价的依据和方法;产品所用材料的描述及与人体接触的性质;实施或豁免生物学试验的理由和论证;对于现有数据或试验结果的评价。若开展生物学评价试验,应按照GB/T 16886.1《医疗器械生物学评价 第1部分:风险管理过程中的评价与试验》标准进行评价,至少进行细胞毒性、致敏、刺激或皮内反应的生物学评价研究。 1.4灭菌工艺研究 应明确灭菌工艺(方法和参数)和无菌保证水平(SAL),无菌保证水平需达到10-6,应提供灭菌确认报告。如采用环氧乙烷灭菌工艺,应参照相关规定要求进行研究,明确残留物要求及采取的处理方法,并提供研究资料。当使用环氧乙烷灭菌的医疗器械中存在2-氯乙醇时,也要规定2-氯乙醇的最大允许残留量(可参考GB/T 16886.7的要求),明确采取的处理方法,并提供研究资料。如产品生产过程中没有含氯物质(如含氯清洗剂等),可不研究2-氯乙醇的残留。 1.5产品有效期和包装研究 1.5.1有效期研究 建议参照《无源植入物货架有效期注册审查指导原则》开展相关研究。对于包装的有效期验证,建议注册申请人提交在选择恰当的材料和包装结构合格后的最终成品包装的初始完整性和维持完整性的检测结果。在进行加速老化试验研究时应注意:产品选择的环境条件的老化机制应与宣称的运输储存条件真实下发生产品老化的机制相匹配一致。对于在加速老化研究中可能导致产品变性而不适于选择加速老化试验方法研究其包装的有效期验证,应以实时老化方法测定和验证。 1.5.2包装及包装完整性:在宣称的有效期内以及运输储存条件下,保持包装完整性的依据。 产品包装验证可依据有关标准进行(如GB/T 19633系列标准等),提交产品的包装完整性验证报告。 2.产品的主要风险 非血管腔道导丝产品在进行风险分析时应符合YY/T 0316《医疗器械 风险管理对医疗器械的应用》的要求。 注册申请人在进行风险分析时,至少应考虑表1中的主要危险(源),注册申请人还应根据自身产品特点确定其他危险(源)。针对产品的各项风险,应采取应对措施,确保风险降到可接受的程度。 表1 产品主要危险(源)
3.产品技术要求应包括的主要性能指标 本条款给出非血管腔道导丝产品需要满足的性能要求,其他性能要求注册申请人可参考相应的国家标准、行业标准,根据自身产品的技术特点制定相应的要求,但不得低于相关国家标准、行业标准的有关要求。如有不适用条款(包括国家标准、行业标准要求),应说明理由。 注册申请人编制产品技术要求时应明确规格型号的划分、产品的结构组成等内容,常见的非血管腔道导丝通用技术指标应有以下几点(包括但不限于此): (1)外观。 (2)尺寸。 (3)导丝峰值拉力:应对导丝上会导致失效的关键连接处参考YY 0450.1《一次性使用无菌血管内导管辅件 第1部分:导引器械》中8.6项制定导丝最小峰值拉力。 (4)破裂试验(可参考YY 0450.1)。 (5)弯曲试验(可参考YY 0450.1)。 (6)化学性能。 根据不同材料特性及工艺条件,决定具体的化学性能研究项目,如酸碱度、紫外吸光度、还原物质、蒸发残渣、重金属含量等,具体指标的选择可以参照相应的国家、行业标准及已上市同类产品情况。用环氧乙烷灭菌的产品应规定环氧乙烷残留量的要求。 (7)产品应无菌。 (8)对于芯丝中与人体腔道有接触的金属部分,除满足通用要求外,技术指标还应包括:耐腐蚀性。 (9)根据产品宣称的技术特点制定的其他性能要求。 4.同一注册单元内检验代表产品确定原则和实例 若申报的产品包括多个型号,产品检验选取的典型性型号应当能代表本注册单元内其他产品的安全性和有效性,并说明典型性型号选择的依据。组成材料、结构、性能等具有差异的产品,建议分别选取典型性型号,进行差异性检测。例如: 非血管腔道导丝的按头端的形状分为:直头导丝、弯头导丝。弯头导丝能代表直头导丝产品的安全性和有效性,能够覆盖直头导丝的产品技术要求,则选择弯头导丝作为典型性样品。 (四)临床评价资料 1.对列入《免于临床评价医疗器械目录》(以下简称目录)的非血管腔道导丝产品,注册申请人无需提交临床评价资料。 对于申报产品主体材料(包括商品名/牌号)、主体结构与《目录》中已获准境内注册的产品存在差异时,建议在符合临床需求的生理解剖模型中开展模拟使用对比验证,或其他科学的验证方法,以证明差异部分不影响产品的安全性与有效性。 2.对于新型结构设计、新型作用机理、新材料等不属于《目录》的产品,应按照《医疗器械注册管理办法》、《医疗器械临床试验质量管理规范》、《医疗器械临床评价技术指导原则》等法规的相关规定开展临床评价。 (五)产品说明书和标签要求 产品说明书、标签应当符合《医疗器械说明书和标签管理规定》、YY/T 0466.1《医疗器械 用于医疗器械标签、标记和提供信息的符号 第1部分:通用要求》的要求。同时包装信息可参考YY 0450.1《一次性使用无菌血管内导管辅件 第1部分:导引器械》标准中适用部分。 说明书中关于产品性能特征的描述不应超出研究资料及产品技术要求,不得含有未经验证的夸大宣传的相关描述;储存和运输条件不应超出产品货架有效期验证范围。 注意事项应至少包括以下内容: 1.使用前首先阅读说明书,了解使用方法; 2.包装如有破损、脏污、潮湿等异常情况禁止使用; 3.操作者应为专业人员; 4.产品经环氧乙烷灭菌,一次性使用(如适用); 5.产品在有效期内使用,超出有效期严禁使用; 6.产品在使用过程中请勿随意改变其结构。 (六)质量管理体系 生产制造信息 1.生产工艺 应明确非血管腔道导丝产品生产工艺过程,可采用流程图的形式,注明关键工艺和特殊工艺,说明过程控制点。并说明其过程控制点。明确生产过程中各种加工助剂的使用情况及对杂质(如残留单体、小分子残留物等)的控制情况。 2.生产场地 生产场地的介绍应与生产者资格证明文件和政府批准文件载明事项保持一致。若申报产品具有多个研制、生产场地,应分别说明每个场地的详细情况。 三、参考文献 [1]GB 18279.1,医疗保健产品灭菌 环氧乙烷 第1部分:医疗器械灭菌过程的开发、确认和常规控制的要求[S]. [2]GB/T 14233.1,医用输液、输血、注射器具检验方法 第1部分:化学分析方法[S]. [3]GB/T 14233.2,医用输液、输血、注射器具检验方法 第2部分:生物学试验方法[S]. [4]GB/T 16886.1,医疗器械生物学评价 第1部分:风险管理过程中的评价与试验[S]. [5]GB/T 16886.5,医疗器械生物学评价 第5部分:体外细胞毒性试验[S]. [6]GB/T 16886.7,医疗器械生物学评价 第7部分:环氧乙烷灭菌残留量[S]. [7]GB/T 16886.10,医疗器械生物学评价 第10部分:刺激与皮肤致敏试验[S]. [8]GB/T 19633.1,最终灭菌医疗器械包装 第1部分:材料、无菌屏障系统和包装系统的要求[S]. [9]GB/T 19633.2,最终灭菌医疗器械包装 第2部分:成形、密封和装配过程的确认的要求[S]. [10]YY 0450.1,一次性使用无菌血管内导管辅件 第1部分:导引器械[S]. [11]YY/T 0316,医疗器械风险管理对医疗器械的应用[S]. [12]YY/T 0466.1,医疗器械 用于医疗器械标签、标记和提供信息的符号 第1部分:通用要求[S]. [13]YY/T 0586,医用高分子制品 X射线不透性试验方法[S]. [14]YY/T 0615.1,标示“无菌”医疗器械的要求 第1部分:最终灭菌医疗器械的要求[S]. [15]YY/T 0681.1,无菌医疗器械包装试验方法 第1部分:加速老化试验指南[S]. [16]YY/T 1536,非血管内导管表面滑动性能评价用标准试验模型[S]. 四、编写单位 河南省食品药品审评查验中心
附录A
产品组件介绍及部分已上市产品举例
一、产品组件介绍 (一)芯丝 通常由镍钛合金(NiTi)、不锈钢等制成。芯丝呈圆柱形,其尖端可呈锥形或流线形变细。 (二)绕丝或聚合物护套 绕丝:一般由不锈钢材料制成,以螺旋状缠绕,增加了导丝的支撑力、操控性。 聚合物护套:由高分子材料制成,通常包裹/涂覆在芯丝外面,使导丝表面变得光滑,减少导丝与病变部位间的摩擦力。 (三)涂层 常见的涂层有亲水涂层和疏水涂层。亲水涂层材料通常有聚乙烯吡咯烷酮(PVP)、聚丙烯酰胺(PAM)等,疏水涂层材料通常有聚四氟乙烯(PTFE)等。 (四)弹性软头 头端形状有直头、弯头。直头导丝通过性好,容易进入狭窄的腔道,但可能造成腔道损伤、穿孔。弯头导丝能及时调整导丝的走向,减少腔道损伤、穿孔。 二、部分已上市产品举例 为了加强对产品的了解,编者对已上市产品进行了梳理,表2列举了部分产品的部分特性以供参考,不能涵盖全部产品、全部情况。命名举例仅列举产品的其中一种命名,企业可根据产品其他结构特征进行命名。 表2 已上市产品举例
|
||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||