皕晟百科
ENCYCLOPEDIAS
|
【指导原则】血液融化设备注册审查指导原则血液融化设备注册审查指导原则
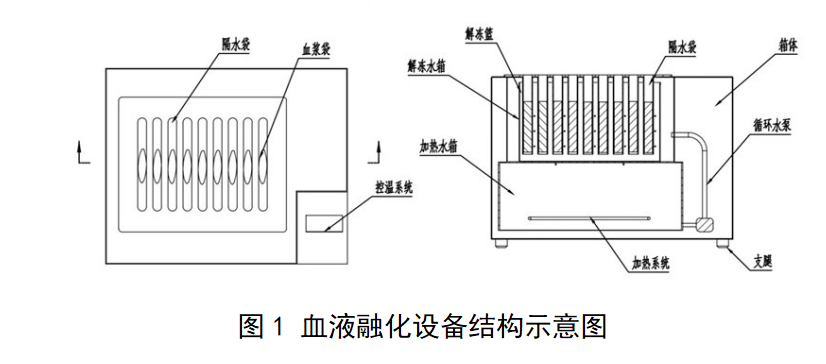
本指导原则旨在指导注册申请人对血液融化设备注册申报资料的准备及撰写,同时也为技术审评部门提供参考。 本指导原则是对血液融化设备的一般要求,注册申请人应依据产品的具体特性确定其中内容是否适用。若不适用,需具体阐述理由及相应的科学依据,并依据产品的具体特性对注册申报资料的内容进行充实和细化。 本指导原则是供注册申请人和技术审评人员使用的指导性文件,但不包括审评审批所涉及的行政事项,亦不作为法规强制执行,应在遵循相关法规的前提下使用本指导原则。如果有能够满足相关法规要求的其他方法,也可以采用,但是需要提供详细的研究资料和验证资料。 本指导原则是在现行法规和标准体系以及当前认知水平下制定,随着法规和标准的不断完善,以及科学技术的不断发展,相关内容也将适时进行调整。 一、适用范围 本指导原则适用于对临床血液成分进行解冻的设备。根据《医疗器械分类目录》,产品管理类别为二类,分类编码为10-01-06。本指导原则仅适用于采用恒温水解冻原理的设备,微波炉法、射频法、干热空气法等原理的解冻设备不适用。冷沉淀凝血因子设备的解冻部分可参照本指导原则,制备部分不适用。 二、注册审查要点 (一)监管信息 1.产品名称 产品命名应符合《医疗器械通用名称命名规则》要求,可采用《医疗器械分类目录》或国家标准、行业标准上的通用名称,如血液融化箱、血浆融化箱、冰冻血浆解冻箱。 2.注册单元划分 应按照《医疗器械注册与备案管理办法》《医疗器械注册单元划分指导原则》要求,着重考虑产品的技术原理、结构组成、性能指标、适用范围等因素进行综合判定。例如:水浴式产品与隔水式产品,主要为解冻槽存在差异,其他结构组成、性能指标相近,一般可划分为同一注册单元。例如:同时具有加热功能和制冷功能的产品与仅有加热功能的产品在结构组成上存在较大差异,可以考虑划分为不同的注册单元。例如:采用加热、解冻两个水箱的产品和加热、解冻共用一个水箱的产品在结构组成上存在较大差异,可以考虑划分为不同的注册单元。 (二)综述资料 1.结构组成 该产品通常由加热水箱、解冻水箱、循环管路、控制部分等组成。根据解冻水箱中解冻槽(解冻夹、解冻篮)的不同可以分为水浴式和隔水式。水浴式为解冻过程中解冻血袋与水直接接触,隔水式为解冻过程中解冻血袋与水进行隔离,两者不直接接触。 不同生产企业的产品,在结构上存在一定差异,可以与本部分描述不完全一致,组成部分的名称也不限于文中描述。 2.产品工作原理 该产品通过提供恒温水流,实现对冰冻血液成分进行解冻。冰冻血浆在解冻过程中,若解冻水温过低,血袋受热不均匀,解冻时间过长,都可能会使纤维蛋白原激活转化为纤维蛋白,纤维蛋白可形成游离血栓,对患者造成伤害。而解冻水温过高,解冻时间过长等因素,则会使血浆中的凝血因子(特别是不稳定凝血因子,如V因子和VIII因子)活性减弱或丧失。 申请人应根据产品实际,描述产品主要功能、各组成部件的功能以及区别于同类产品的特征。 2.1加热水箱:实现将水加热到设定温度。申请人需要说明水箱的形式、材料、主要组成;说明加热方式,如加热膜、加热棒。有的产品可提供低于室温的恒定水流,此时应具降温部件,如压缩机等。 2.2解冻水箱:实现解冻水温与冰冻血袋的热交换。解冻水箱中有可拆卸的解冻槽,申请人需要说明解冻槽类型,如水浴式、隔水式;说明解冻槽的材料,解冻血袋的放置方式;说明实现解冻水温度均匀性的控制措施,如利用微型水泵等。有的产品还有摆动装置,使血袋在解冻过程中按照一定频率、幅度进行摆动,申请人应说明产品的摆动振幅、摆动频率。有的产品加热与解冻共用一个水箱,申请人应说明漏电流的防护措施。申请人需说明产品对解冻用水的要求、更换周期、解冻水污染后的处理措施。 2.3循环管路:实现加热水箱与解冻水箱之间水的循环流动。申请人需要说明循环泵的性能及水的循环路径,如循环泵的扬程、功率、水的流量等。 2.4控制部分:可实现对自动进排水,加热的启动、停止,解冻过程参数的设置、记录、显示、传输、异常提示等,可包括控制部件、电子存储部件、打印机等。申请人需要说明具体的控制部件、控制方式,如编程逻辑控制器PLC、单片机控制等。 3.产品的适用范围、禁忌证 3.1适用范围 通常描述为:用于临床医疗机构或血站对血液成分进行解冻。应明确解冻的血液成分,如血浆、红细胞、冷沉淀凝血因子等。 3.2禁忌证:暂未发现。 4.产品的不良事件历史记录 申请人应关注申报产品注册周期内的不良事件历史记录。 如适用,应当以列表形式对申报产品上市后发生的不良事件的发生时间以及每一种情况下申请人采取的处理和解决方案,包括主动控制产品风险的措施,向医疗器械不良事件监测技术机构报告的情况,相关部门的调查处理情况等进行描述。 可以检索公开发布的不良事件信息如下: 4.1国家药品不良反应监测中心发布的“医疗器械不良事件信息通报”及“医疗器械警戒快讯”。 4.2美国不良事件查询数据库MAUDE、召回查询数据库Recall及按年份查询警告信(warning letter)。 4.3英国医疗器械警报(MHRA)。 4.4加拿大召回与警戒(Search recalls and safety alerts)。 4.5澳大利亚TGA不良事件(Database of Adverse Event Notifications - medical devices)、召回(System for Australian Recall Actions)及警戒(All alerts)。 4.6日本PMDA。 4.7德国BfArM。 (三)非临床资料 1.产品的主要风险 申请人(参照GB/T 42062《医疗器械 风险管理对医疗器械的应用》)中的规定,并结合产品本身的特点对产品风险进行全生命周期的管理,如产品的高温、高湿特性。风险管理活动要贯穿产品设计、生产、上市后使用及产品处理的整个生命周期。风险管理报告可包含风险分析、风险评价、风险控制、风险监测,应符合有关要求,审查要点包括: 1.1是否正确识别医疗器械预期用途和与安全有关特征; 1.2是否系统识别正常和故障两种条件下的可预见危险(源); 1.3是否利用风险管理计划中规定的可接受性准则,对风险进行评价并进行风险控制,也包括综合剩余风险的可接受性评价。 附件中给出了产品常见的风险要素及示例。由于不同产品的工作原理、结构组成、性能指标存在差异,所以这些风险要素并不是全部,申请人还应根据产品特点确定其他风险并进行有效控制。 2.医疗器械安全和性能基本原则清单 说明产品符合《医疗器械安全和性能基本原则清单》各项适用要求所采用的方法,以及证明其符合性的文件。对于不适用的各项要求,应当说明理由。 3.产品技术要求 产品技术要求可参照《医疗器械产品技术要求编写指导原则》等规范性文件进行编制。解冻温度等性能指标建议参考《血站技术操作规程(2019版)》和《临床输血技术规范》要求,并结合产品特征进行制定。 3.1产品型号规格及其划分说明 产品可按结构组成、技术参数、预期用途等划分为不同型号和规格。 若产品有多个型号,应提供型号间的主要差异对比表。 若申报产品含有软件,需要说明软件组件名称、软件发布版本、软件完整版本命名规则,明确软件完整版本的全部字段,逐项说明每字段含义等。 3.2解冻性能 3.2.1最大解冻容量:在申请人声称的工作方式下,最大的血袋数量。 3.2.2解冻时间 明确解冻时间和再升温时间,应符合申请人的规定。 再升温时间:设备预热完成后,加入最大数量冰冻血袋后,温度重新上升到设定解冻温度的时间。 解冻时间:设备预热完成后,从加入冰冻血袋到解冻完成时间。 3.2.3解冻温度 血浆:37℃; 冷沉淀凝血因子:37℃; 红细胞:37~40℃。 温度的均匀性、波动范围应符合申请人的规定。 3.3水位监控功能 应有水位监测装置,当水位低于申请人要求时,应停止加热并发出异常提示。 3.4温度保护功能 应提供超温保护装置,该装置应在不超过最高设定温度+2℃动作,停止加热,并提供连续的听觉和视觉提示。 3.5显示功能 3.5.1设备应有实时温度显示,水位状态显示功能。 3.5.2明确温度的显示范围、示值误差。 3.6隔水功能(隔水式适用) 解冻过程中,解冻槽的隔水部件不应漏水。 3.7摆动功能(若适用) 摆动幅度、摆动频率应符合申请人的规定。 3.8清洗消毒功能 若产品具有清洗或消毒功能,应明确清洗流程,消毒方式、消毒参数。 3.9噪声 产品工作噪声应≤65dB(A)。 3.10软件及网络安全要求 应符合《医疗器械软件注册审查指导原则》《医疗器械网络安全注册审查指导原则》的要求,如软件的功能、使用限制、接口、访问控制、运行环境(若适用)、性能效率(若适用)等要求,且应与说明书中的功能描述一致。 3.11安全性能 电气安全应符合GB 4793.1、GB 4793.6的要求。 电磁兼容应符合GB/T 18268.1的要求。 3.12其他 产品具有的其他特定功能,应制定相应的指标。如二维码扫描功能等。 4.产品检验报告 检验报告需要注明产品型号规格,样品描述应与产品技术要求的部件名称和型号等信息保持一致。 申请人应按照注册单元进行产品检验,检验结果需要覆盖注册单元内所有产品型号规格或配置。典型检验产品需要考虑结构组成、性能指标、预期用途等,一般选取功能最齐全、结构最复杂、风险最高的产品型号规格或配置,并提供检验典型性说明。 如果检测一个型号不能覆盖其他型号的全部性能功能,则可对其他型号不能覆盖的部分进行差异检测。技术审评重点关注检测内容是否与产品技术要求一致。例如:是否选取具有摆动功能、消毒功能等功能最全的产品,是否选取了解冻温度类型最多的产品作为典型产品。 5.研究资料 5.1产品性能研究 申请人需提供产品非临床研究综述,逐项描述所开展的研究,概述研究方法和研究结论。列表逐项说明产品性能指标条款的来源和制定依据。 申请人需说明适用的标准或方法,解释引用或采用的理由。关于适用标准中的不适用条款,需要提供必要的说明。如冷冻血液成分的解冻温度,可参照《血站技术操作规程(2019版)》《临床输血技术规范》的要求,并结合产品自身特点进行制定。 申请人可结合综述资料中描述的产品工作模式、结构特征等,提供相应的验证资料。如对产品声称冷冻血液成分的解冻容量、解冻温度、解冻时间、解冻终点、最大负载下的水温波动范围等,提供相应的研究资料。如产品若采用加热和解冻共用一个水箱,申请人应对漏电流的防护措施有效性进行验证,产品若采用隔水式解冻,申请人应验证产品水箱结构形式、隔水材料等对导热性能的影响,是否会延长解冻时间。产品若具有摆动功能,申请人应验证在最大振幅、最大频率下是否会对冰冻血袋的质量造成影响。申请人需验证产品最大解冻负载情况下,解冻用水更换周期合理性,解冻水污染后的处理措施有效性。 5.2清洗消毒工艺研究 该产品为体外使用设备,为非无菌产品。申请人宜结合综述资料,说明推荐的消毒工艺(方法和参数)以及所推荐消毒方法确定的依据。要考虑血袋破损、解冻水污染等条件下,水箱、管路的清洗、消毒要求。若适用,建议说明不同消毒剂的消毒效果,提供相关研究资料。 5.3稳定性研究 5.3.1使用稳定性 申请人可参考《有源医疗器械使用期限注册技术审查指导原则》,提供产品使用期限的研究资料。申请人应充分考虑产品高温、高湿的工作特性。 若含有高分子材料的隔水部件,申请人应提供使用次数及时间的验证资料。 5.3.2运输稳定性 申请人需提供运输稳定性和包装研究资料。申请人应结合声称的运输条件开展包装和运输试验研究,证明运输过程中的工作条件不会对医疗器械造成不利影响。 申请人可参照GB/T 14710等相关标准,提供产品环境试验的研究资料。申请人应结合声称的工作条件开展环境试验研究,并论述研究设置的合理性。证明在测试后,产品的性能、功能满足使用要求。 5.4软件及网络安全研究 申请人可以依据《医疗器械软件注册审查指导原则》,提供软件研究资料。软件研究报告需覆盖全部软件组件,并建议关联综述资料描述的产品功能。其软件安全性级别定义为中等(B级)。 申请人需描述软件完整版本的全部字段和字段含义,逐项针对字段进行举例说明,并确定软件完整版本和发布版本。 申请人可以参照《医疗器械网络安全注册审查指导原则》提供网络安全研究资料。 5.5其他 根据产品的具体特性,需提供的其他研究资料,如产品具有的清洗消毒功能等。 6.其他资料 血液融化设备、冰冻血浆解冻箱属于列入《免于临床评价医疗器械目录》中的产品,申请人应按照《列入免于临床评价医疗器械目录产品对比说明技术指导原则》,从基本原理、结构组成、性能要求、预期用途等方面,证明产品的安全有效性,提供与《免于临床评价医疗器械目录》的对比说明资料。若经对比,存在其他差异的,还应提交差异部分对安全有效性影响的分析研究资料。
表1 血液融化设备、冰冻血浆解冻箱免于临床评价描述
(四)临床评价资料 若产品不在《免于临床评价医疗器械目录》的描述之中,或不能证明与已获准境内注册的产品具有基本等同性,应按照《医疗器械临床评价技术指导原则》等文件要求进行临床评价。 (五)产品说明书和标签样稿 产品说明书和标签应符合《医疗器械说明书和标签管理规定》和相关标准的要求。同时还应关注以下内容: 1.最大解冻容量、解冻温度范围、最长解冻时间; 2.解冻水箱等容器管路的清洗方法;水垢的清除方法; 3.若含有过滤装置,应明确维护要求及更换周期; 4.应有安全性方面的提示,如高温烫伤等; 5.软件发布版本、软件功能、网络安全(若适用); 6.常见故障及排除方法,若有故障代码,应说明对应的故障类型; 7.水质要求,更换频率的要求。 三、参考文献 [1]中华人民共和国国务院.医疗器械监督管理条例:中华人民共和国国务院令第739号[Z]. [2]国家市场监督管理总局.医疗器械注册与备案管理办法:国家市场监督管理总局令第47号[Z]. [3]国家食品药品监督管理局.医疗器械说明书和标签管理规定:国家食品药品监督管理总局令第6号[Z]. [4]国家食品药品监督管理局.医疗器械通用名称命名规则:国家食品药品监督管理总局令第19号[Z]. [5]国家药品监督管理局.医疗器械注册申报资料要求及说明:国家药监局公告2021年第121号[Z]. [6]国家食品药品监督管理局.医疗器械分类目录:国家食品药品监督管理总局公告2017年第104号[Z]. [7]国家食品药品监督管理局.医疗器械注册单元划分指导原则:总局通告2017年第187号[Z]. [8]国家药品监督管理局.医疗器械通用名称命名指导原则:国家药监局通告2019年第99号[Z]. [9]国家药品监督管理局.免于临床评价医疗器械目录:国家药监局通告2021年第71号[Z]. [10]国家药品监督管理局.医疗器械安全和性能基本原则清单:国家药监局公告2021年第121号[Z]. [11]国家药品监督管理局.医疗器械产品技术要求编写指导原则:国家药监局公告2022年第8号[Z]. [12]国家药品监督管理局医疗器械审评中心.医疗器械软件注册审查指导原则(2022年修订版):国家药监局器审中心通告2022年第9号[Z]. [13]国家药品监督管理局.有源医疗器械使用期限注册技术审查指导原则:国家药监局通告2019年第23号[Z]. [14]国家药品监督管理局.医疗器械临床评价技术指导原则:国家药监局通告2021年第73号[Z]. [15]国家药品监督管理局.列入免于临床评价医疗器械目录产品对比说明技术指导原则:国家药监局通告2021年第73号[Z]. [16]国家药品监督管理局医疗器械审评中心.医疗器械网络安全注册审查指导原则(2022年修订版):国家药监局器审中心通告2022年第7号[Z]. [17]GB 9706.1,医用电气设备 第1部分:基本安全和基本性能的通用要求[S]. [18]GB/T 42062,医疗器械 风险管理对医疗器械的应用[S]. [19]GB/T 14710,医用电器环境要求及试验方法[S]. [20]中华人民共和国国家卫生健康委员会.血站技术操作规程(2019版):国家卫生健康委通知2019年98号[Z]. [21]中华人民共和国国家卫生和计划生育委员会.临床输血技术规范:卫生部通知2000年184号[Z]. [22]T/CSBME 023- 2020,血浆解冻箱[S]. [23]GB 18469-2012,全血及成分血质量要求[S]. [24]高峰.输血与输血技术[M].北京:人民卫生出版社,2003.
附件 表2 产品常见的风险要素及示例
|
|||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||