皕晟百科
ENCYCLOPEDIAS
|
【征求意见稿】助听器注册审查指导原则(2023年修订版)助听器注册审查指导原则 (2023年修订版)(征求意见稿)
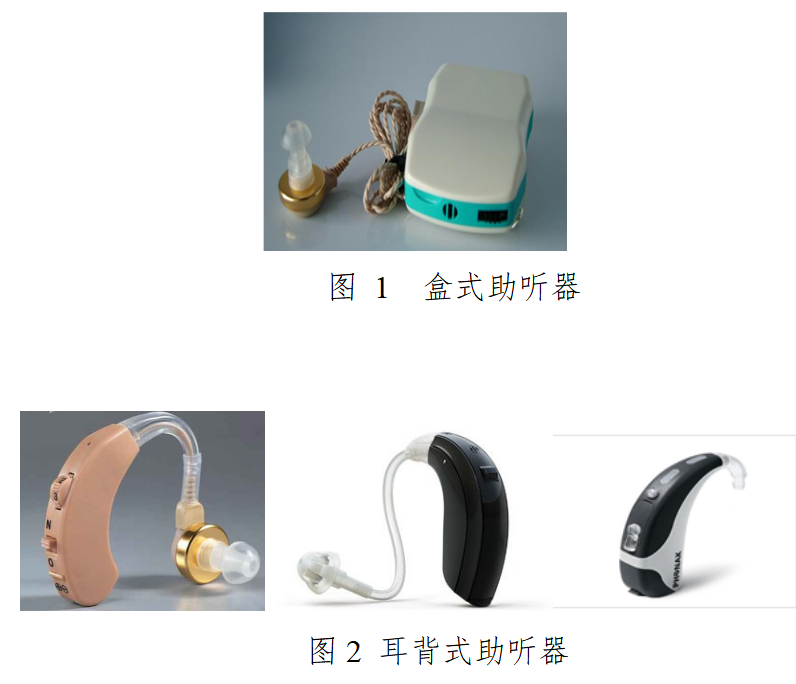
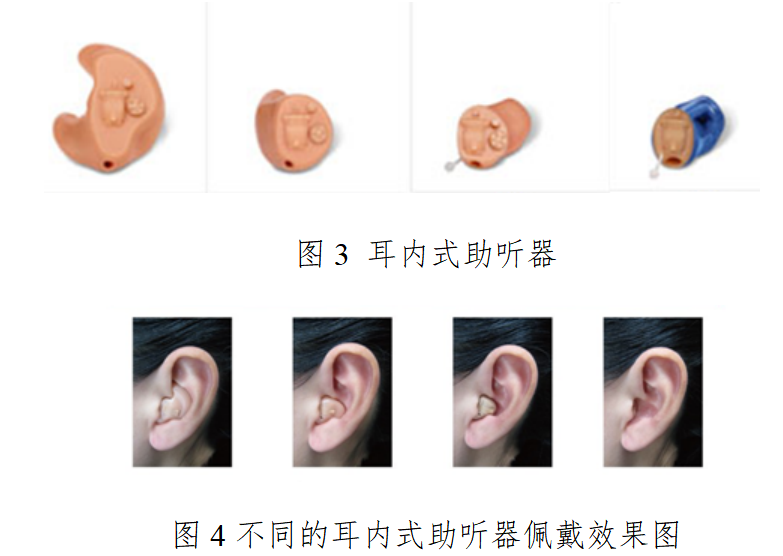
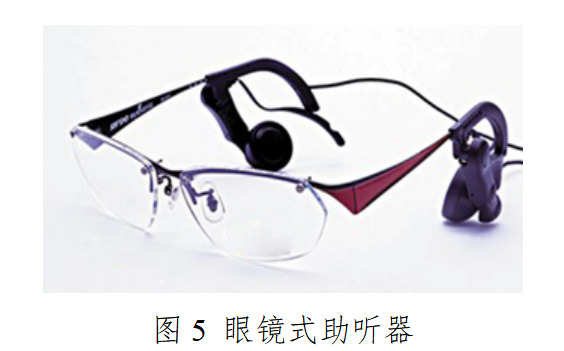
本指导原则旨在指导注册申请人对助听器注册申报资料的准备及撰写,同时也为技术审评部门对注册申报资料的审评提供参考。 本指导原则是对助听器的注册申报资料的一般要求,注册申请人需依据产品的具体特性确定其中内容是否适用。若不适用,需具体阐述理由及相应的科学依据,并依据产品的具体特性对注册申报资料的内容进行充实和细化。 本指导原则是对注册申请人和技术审评人员的指导性文件,但不包括注册审批所涉及的行政事项,亦不作为法规强制执行,需在遵循相关法规和强制性标准的前提下使用本指导原则。如果有能够满足相关法规要求的其他方法,也可以采用,但是需要提供详细的研究资料和验证资料。 本指导原则是在现行法规和标准体系以及当前认知水平下制定的,随着法规和标准的不断完善,以及科学技术的不断发展,本指导原则相关内容也将进行适时的调整。 一、适用范围 本指导原则适用于由传声器、放大器和耳机组成,并由电池供电,用来放大声音、补偿听力损失的电子装置设备。根据《医疗器械分类目录》,该类设备按第二类医疗器械管理,分类编码为19-01-07,包括耳背式助听器、耳内式助听器、盒式助听器、骨传导式助听器。 本指导原则适用于需要专业验配的助听器,免验配、用户自验配的助听器、第三类植入式助听器或其他应用有创法的助听器不适用本指导原则。 二、技术审查要点 (一)监管信息 1.产品名称 助听器的命名应符合《医疗器械通用名称命名规则》的要求,应采用《医疗器械分类目录》或国家标准、行业标准中的通用名称;也可按“佩戴方式+信号处理方式”的方法命名,例如:耳背式数字助听器;采用骨传导原理的助听器,名称中应体现骨传导。 2.注册单元划分 助听器产品的注册单元原则上以产品的技术原理、结构组成、性能指标和适用范围为划分依据。 (1)传导原理不同,如骨传导式助听器和气导式助听器,应作为不同的注册单元。 (2)信号处理方式不同,如数字式助听器和模拟式助听器,应作为不同的注册单元。 (3)设计结构(佩戴方式)有较大差异的,如耳背式助听器和盒式助听器,应作为不同的注册单元。 (4)验配方式不同,如需专业验配的助听器和免验配、用户自验配助听器,应作为不同的注册单元。 (二)综述资料 1. 概述 (1)助听器结构组成 助听器基本结构组成包括输入换能器(如传声器、麦克风等)、信号调理单元(如放大器、信号处理器等)、输出换能器(如耳机、受话器、骨振器等)、电源(一般为纽扣电池或干电池或内置充电电池)和软件(如有)等组成。零配件可由耳模(耳塞)、导线、导声管等组成。 助听器的基本结构包括输入换能器、信号调理单元、输出换能器。 输入换能器一般由传声器(麦克风或话筒)、磁感线圈等部分组成,作用是将输入的声能转为电能传至信号调理单元。信号调理单元可简可繁。简单的使用模拟放大电路,仅将电信号按固定比例放大;复杂的则需将输入信号进行A/D转换后,利用数字信号处理器进行一系列处理、放大。 信号调理单元将电信号进行处理放大后传至输出换能器。 在输出换能器方面,气导式助听器和骨传导式助听器有明显的区别。气导式助听器的输出换能器一般为耳机和受话器。耳机将放大的电信号转换成声信号后传入耳道。常见的有盒式、耳背式、耳内(耳甲腔或耳道)式。骨传导式助听器的输出换能器则是骨振器。骨振器将放大的电信号转换成机械能后,通过振动颅骨把动能信号传到耳蜗。骨振器一般放在乳突部位、头骨或口腔内等。 (2)传导方式 助听器按传导方式可分为气导助听器和骨传导助听器。 气导助听器:将放大后的声音通过外耳道气体传导到内耳的助听器。 骨传导助听器:将放大后的声音通过乳突或其他骨振动的方式传导到内耳的助听器。 (3)信号处理方式 助听器按信号处理方式可分为模拟助听器、数字助听器。 模拟助听器:将声信号通过传声器转换成连续变化的电信号(模拟信号),经滤波、放大后传送到耳机输出的助听器。 数字助听器:其信号处理部分采用数字方式,即将接收的声音信号(模拟信号)转换成数字信号,再进行一系列处理、放大后,再转换成模拟声信号输出的助听器。 (4)佩戴方式 助听器按佩戴方式可分为盒式(体佩式)助听器、耳背式助听器、耳内式助听器、耳道式助听器、眼镜式助听器等。 盒式(体佩式)助听器:佩戴在患者身上(不是戴在头部)的助听器。 耳背式助听器:通过耳钩或其他方式连接,佩戴在耳廓背部的助听器。耳背式助听器可分为传统耳背式助听器(通过耳钩连接,佩戴在耳廓背部)和受话器外置式助听器(耳道受话器技术助听器,受话器与机身分离,置于耳道内,机身佩戴在耳廓背部,通过线缆连接。 耳内式助听器:一种根据耳甲腔形状定制,佩戴于耳甲腔中的助听器。 耳道式助听器:一种根据耳道形状定制,佩戴于外耳道中的助听器。 眼镜式助听器:安装在眼镜架腿上,类似耳背式佩戴方式的助听器。
图示举例如下:
(5)电源供电方式 内部电源供电,提供供电电源的基本信息、规格型号、安全信息。如为可充电电池,提供充电系统基本信息。可使用图示的方式。 (6)主要功能,及组成部件的功能 应描述产品主要功能及其组成部件(如关键组件和软件等)的功能、产品图示(含标识、接口、程序按钮、控制软件界面等细节),以及区别于其他同类产品的特征等内容。含有多个组成部分的,应说明其连接或组装关系。 2. 产品工作原理/作用机理 助听器实质是一放大器,它将声音以某种方式放大,使听力损失者能以一定方式有效地利用其残余听力。目前的数字助听器技术对声音信号进行放大之余,还能实现频率压缩、噪声抑制等功能。 声音传到内耳有气导和骨传导两种机制,正常情况下气导起主要作用。从传导途径上看,气导机制是振动的声波被耳廓收集,经外耳道、中耳最后传入内耳;骨传导机制是声波转换后的机械振动沿颅骨传至内耳。应根据产品的特征,详细描述如何获取、处理、传递声音信号的。 因该产品为非直接治疗类医疗器械,故本指导原则不包含产品作用机理的内容。 3.型号规格 对于存在多种型号规格的助听器产品,应当明确各型号规格的区别。应当采用对比表或带有说明性文字的图片、图表,描述各种型号规格的结构组成(或配置)、功能、产品特征和运行模式、技术参数等内容。 4.与其他同类产品的区别 应提供同品种对比产品(在国、内外已上市产品)或前代产品的信息,并阐述申请注册的产品开发的背景和目的。 5. 产品的适用范围/预期用途 听力损失按照病变部位分为传导性听力损失、感音神经性听力损失、混合性听力损失。传导性听力损失主要是外耳和中耳病变所致(如鼓膜穿孔),一般骨导听力正常,气导听力下降。感音神经性听力损失是耳蜗毛细胞、听神经或听中枢等部位发生障碍所致,大多表现为气导和骨导听力一致性下降。混合性听力损失既有传导性的病因,又有感音神经性的病因存在,一般气导和骨导听力均下降,但气导听力下降更明显。 因助听器的主要作用是将声音以某种方式放大,使听力损失者能以一定方式有效地利用其残余听力。所以无论是气导式助听器还是骨传导式助听器,当放大后的信号能被患者的残余听力(包括气导听力、骨传导听力)所利用,助听器就能起到听力补偿的作用。 目前气导助听器的应用广泛,气导助听器适用范围:供气导性听力损失患者补偿听力用。禁忌症见说明书章节。 骨导助听器应用较少,一般适用于外耳道闭锁、狭窄等患者,或者中耳有先天畸形、慢性化脓性中耳炎反复化脓、传导性听力损失程度比较大、一般气导助听器无效的患者。 6.预期使用环境 通常在个人日常工作、学习、生活等环境使用。还应明确可能影响其安全性和有效性的环境条件,如温度、湿度、海拔等。 7. 不良事件和召回 申请人在风险分析时应关注同品种医疗器械产品的不良事件历史记录。 (三)产品风险管理资料 助听器产品主要的风险包括能量危害、生物学和化学危害、操作危害、信息危害、环境危害、与使用有关的危害、软件危害、功能失效及老化有关的危害等;助听器应按照GB/T 42062《医疗器械风险管理对医疗器械的应用》的要求对每种可能涉及的危害识别评估,为降低风险所执行风险控制,剩余风险的可接受性评定,产品受益相比综合评价,并形成风险分析管理报告。 表1 危害清单
(四)安全和性能的基本原则 参考《医疗器械安全和性能基本原则符合性技术指南》的要求,根据《医疗器械安全和性能的基本原则》中的各项要求明确适用性。对于不适用的要求,应当逐项说明不适用的理由。 (五)产品技术要求及检验报告 1. 产品技术要求注册申请人应按照《医疗器械产品技术要求编写指导原则》编写产品技术要求,可参考相应的国家标准、行业标准,根据自身产品的技术特点制定相应的产品技术要求,但不得低于相关强制性国家标准、行业标准的有关要求。 产品技术要求明确产品规格型号及划分说明。要注明软件发布版本、软件版本命名规则,其中软件版本命名规则需与质量管理体系保持一致。 (1)电声性能技术参数要求 应按GB/T 14199的要求予以标称并检测。 (2)如产品具有其他功能或特点,也应在产品技术要求中明确。 (3)如具有感应拾音线圈输入,应符合GB/T 25102.1的规定; (4)如具有自动增益控制,应符合GB/T 25102.2 的规定。 (5)如具有感应回路系统,应符合GB/T 25102.4的规定。 (6)数字助听器应明确软件组件的临床功能,如自动降噪功能、动态声反馈抑制、手动或自动选择的助听器程序、助听器通道数量、言语增强、无线双耳传输等(若有)。 (7)若申报产品具备网络连接功能以进行电子数据交换或远程控制,应按照《医疗器械网络安全注册技术审查指导原则》的要求应在产品技术要求性能指标中明确数据接口、用户访问控制的要求。 (8)电气安全要求 助听器应符合GB 9706.1、GB /T 9706.266、YY 9706.111的要求。 产品的主要安全特征建议在产品技术要求的附录中列出。 (9)电磁兼容要求 应按照YY 9706.102进行电磁兼容性试验。应按照GB/T 25102.13对助听器进行附加的无线抗扰度试验。 (10)外观和结构要求 应符合GB/T 14199中的规定。 2. 检验报告 检验产品典型性:同一注册单元选择结构最复杂、功能最多、技术指标最高的型号进行性能和电气安全检测。如果检测一个型号不能覆盖其他型号的全部性能功能,则可对其他型号不能覆盖的部分进行差异检测。(六)研究资料1.化学和物理性能研究 适用的国家标准(如GB/T 14199)、行业标准(如YY 9706.111)中,如果有不适用的条款,也应将不适用的条款及理由予以说明。需在产品技术要求中规定GB/T 14199电声性能要求中每个电声性能的标称值,并在研究资料中提供该标称值确定的依据。 对于软件功能,应在产品技术要求中明确。自动降噪功能、动态声反馈抑制、手动或自动选择的助听器程序、助听器通道数量等功能的定义和验证可参考IEC 60118-16:2022提交研究资料。助听器其他软件功能,注册申请人需给出软件功能具体的定义,并提交企业自定义方法进行验证的研究资料。 助听器通常与听力计/验配器、验配软件联合使用,应当提供与验配系统联合使用安全有效的研究资料,包括验配流程(验配软件名称、软件版本及验配公式)、联合使用风险及控制措施、联合使用上的限制,兼容性研究等。 2.软件研究 应按照《医疗器械软件注册技术审查指导原则》提交软件研究资料。重点关注软件功能的验证研究资料。 若使用蓝牙技术或配备移动端软件等,需按照《医疗器械网络安全注册技术审查指导原则》提交网络安全研究资料。若采用深度学习等人工智能技术实现预期功能与用途,应当参照《人工智能医疗器械注册审查指导原则》提供算法研究资料。 3.生物学特性研究 应对产品各结构组成与患者和使用者接触部分的生物相容性进行评价。助听器预期与患者接触的部件主要是外壳、耳模、耳塞,与患者接触,按照GB/T 16886.1标准的要求,生物相容性评价应至少考虑以下方面的要求:细胞毒性、致敏、皮肤刺激。 4.清洁、消毒、灭菌研究 助听器一般为单用户重复使用产品,由用户进行清洁消毒。应当明确推荐的清洗和消毒工艺(方法和参数)、工艺的确定依据以及验证的相关研究资料。 5.稳定性研究 可参考《有源医疗器械使用期限技术审查指导原则》要求,提交产品使用期限的研究资料。助听器是精密的电子产品,有效期应重点考虑元器件本身的老化、使用环境(包括外部环境及患者耳道环境)如温湿度等的影响。 应提交产品的包装及包装完整性提供研究资料。应参照GB/T 14710 、GB/T 14199提交产品环境试验的研究资料。注册申请人应结合声称的储运条件开展包装和环境试验研究,并论述研究设置的合理性。应在申请人所声称的储运条件下进行性能测试,证明运输和环境测试后产品能够保持其完整性和功能性。 6. 证明产品安全性、有效性的其他研究资料 耳背式助听器、耳内式助听器、盒式助听器产品属于列入《免于进行临床评价的医疗器械目录》中的产品,可参考《列入免于临床评价医疗器械目录产品对比说明技术指导原则》开展等同性论证。 (七)产品的临床评价细化要求 骨传导助听器不属于列入《免于进行临床评价的医疗器械目录》的中产品,注册申请人应当依据所申报产品的结构组成、性能参数和预期用途等,参考《医疗器械临床试验质量管理规范》《医疗器械临床评价技术指导原则》《医疗器械等同性论证技术指导原则》《决策是否开展医疗器械临床试验技术指导原则》等相关要求开展临床评价。 (八) 产品说明书和标签要求 产品说明书一般包括使用说明书和技术说明书,两者可合并。说明书、标签应符合《医疗器械说明书和标签管理规定》及GB 9706、GB/T 14199 等相关产品标准的要求。同时还应关注以下内容: 1. 禁忌证:急性外耳道炎、鼓膜炎、慢性化脓性中耳炎(处于流脓感染期)、急性化脓性中耳炎不适合佩戴气导助听器,对本品材料过敏患者。 2. 注意事项: ——验配助听器前应经过专业的检查及听力测试,并在医生或助听器的专业验配师指导下使用。 ——防潮、防震、防高温。 ——切勿使助听器浸入任何液体中,在游泳和洗头洗澡前应取下助听器;游完泳或洗完后,要等耳道干燥后再戴上助听器。 ——晚上取下助听器后,应放在装有干燥剂的盒子里,避光,避高温、高湿环境,避摔碰。 ——应保持助听器外表面的清洁,经常清理耳塞、耳模、耵聍挡板中的耳垢等。 ——应正确运用功能及音量控制开关,尽量轻开轻关,避免用力过大、过猛。 ——助听器应定期送到验配中心保养、检查,以确保助听器处于良好状态。 同时,说明书中还应对下列情况予以说明: ——定期校验助听器的说明(如适用); ——助听器非正常工作的指示装置(如有)或提示性说明; ——可靠工作所必须的程序; ——直流电池注明直流电压、电池规格; ——一次性电池长期不用应取出的说明; ——可充电电池的安全使用和保养说明; ——耳塞是否一次性使用,可重复使用的耳塞/耳模应说明清洗、消毒方法; ——产品的清洁方法; ——产品使用的对象; ——具有无线传输功能的使用限制; ——如果助听器是可充电的,使用说明书应规定充电设备以确保符合本文件的要求。 技术说明书内容: 一般包括概述、组成、原理(包括传导方式、信号处理方式)、技术参数、规格型号、图示标记说明、外形图、结构图、控制面板图、电路图、元器件清单,必要的电气原理图及表等。 (九)质量管理体系文件耳模常为定制式。 三、参考文献 [1] 中华人民共和国国务院.医疗器械监督管理条例:国务院令第739号[Z]. [2] 国家市场监督管理总局.医疗器械注册与备案管理办法:国家市场监督管理总局令第47号[Z]. [3] 国家食品药品监督管理总局.医疗器械说明书和标签管理规定:国家食品药品监督管理总局令第6号[Z]. [4]《关于公布医疗器械注册申报资料要求和批准证明文件格式的公告》(2021年第121号)[Z]. [5]医疗器械临床评价技术指导原则(国家药品监督管理总局通告2021第73号)[Z]. [6]医疗器械软件注册审查指导原则(2022年修订版)(2022年第9号)[Z]. [7]医疗器械网络安全注册审查指导原则(2022年修订版)(2022年第7号)[Z]. [8]医疗器械产品技术要求编写指导原则(国家药品监督管理局通告2022年第8号)[Z]. [9] . 王永华.《实用助听器学概论》 [10] 王保华,张红涛.助听器主要技术指标分解.国家康复器械质量监督检验中心 [11]Andi Vonlanthen & Horst Arndt,Ph.D. HEARING INSTRUMENT TECHNOLOGY for the Hearing Healthcare Professional Third Edition. [12]医疗器械安全和性能基本原则符合性技术指南(国家药监局器审中心关于发布医疗器械安全和性能基本原则符合性技术指南的通告2022年第29号) [13] 医疗器械安全和性能的基本原则(国家药监局关于发布医疗器械安全和性能基本原则的通告2020年第18号)[Z]. [14]决策是否开展医疗器械临床试验技术指导原则(国家药监局关于发布医疗器械临床评价技术指导原则等5项技术指导原则的通告2021年第73号)[Z]. [15].医疗器械通用名称命名指导原则(国家药监局关于发布医疗器械通用名称命名指导原则的通告2019年第99号) [16]人工智能医疗器械注册审查指导原则(国家药监局器审中心关于发布人工智能医疗器械注册审查指导原则的通告2022年第8号)[Z]. [17]医疗器械等同性论证技术指导原则(国家药监局关于发布医疗器械临床评价技术指导原则等5项技术指导原则的通告2021年第73号)[Z]. [18]免于进行临床评价的医疗器械目录(国家药监局关于发布免于临床评价医疗器械目录的通告2023年第33号)[Z]. [19]列入免于临床评价医疗器械目录产品对比说明技术指导原则(国家药监局关于发布医疗器械临床评价技术指导原则等5项技术指导原则的通告2021年第73号)[Z]. [20]医疗器械临床评价技术指导原则(国家药监局关于发布医疗器械临床评价技术指导原则等5项技术指导原则的通告2021年第73号)[Z]. [21]IEC 60118-16-2022, Electroacoustics - Hearing aids - Part 16: Definition and verification of hearing aid features |
|||||||||||||||||||||||||||||||||||||