医械动态
NEWS
|
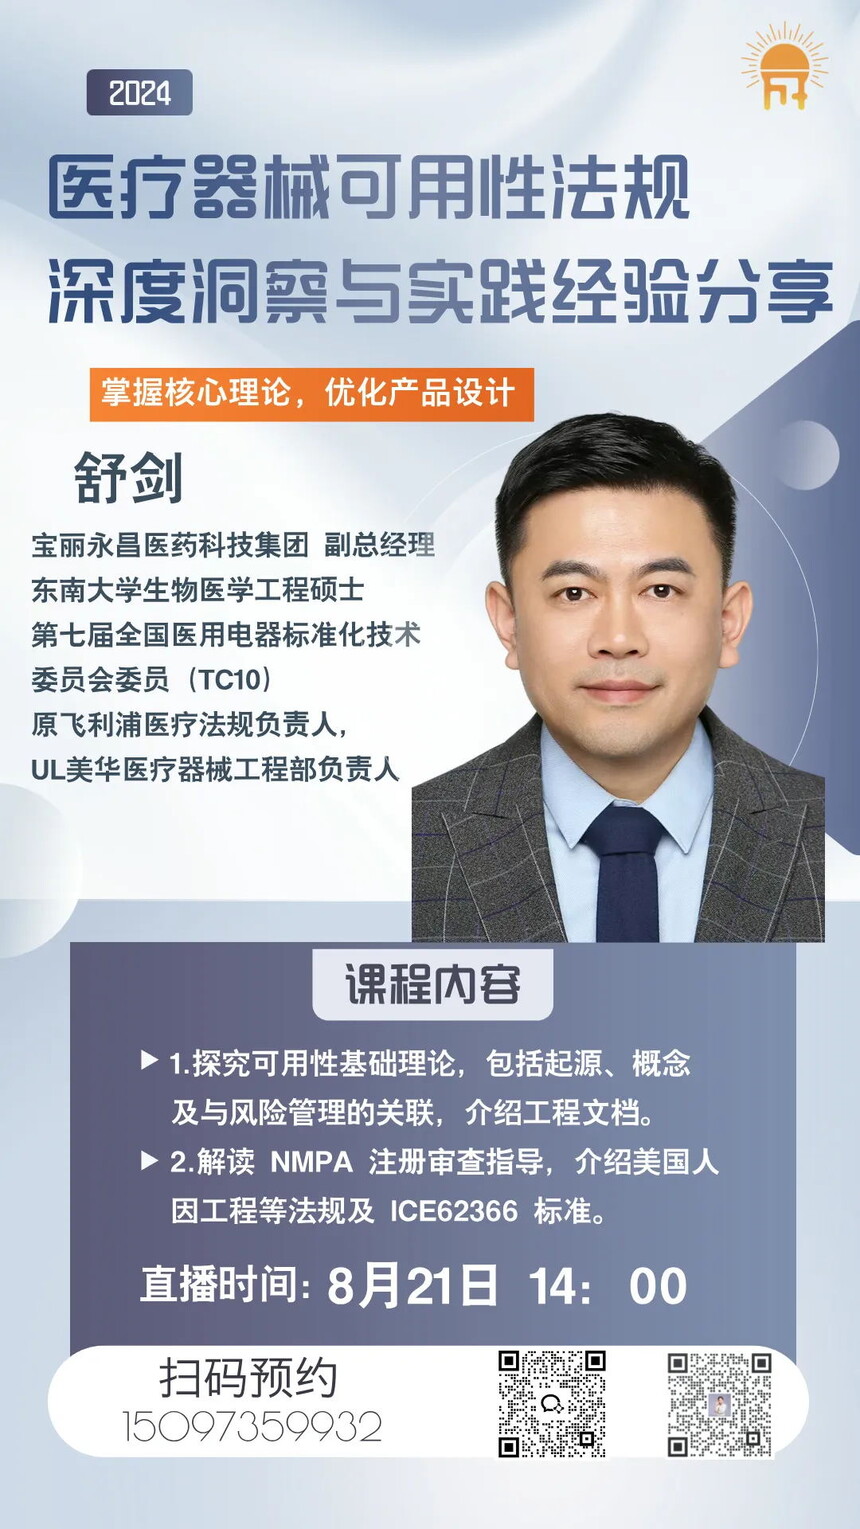
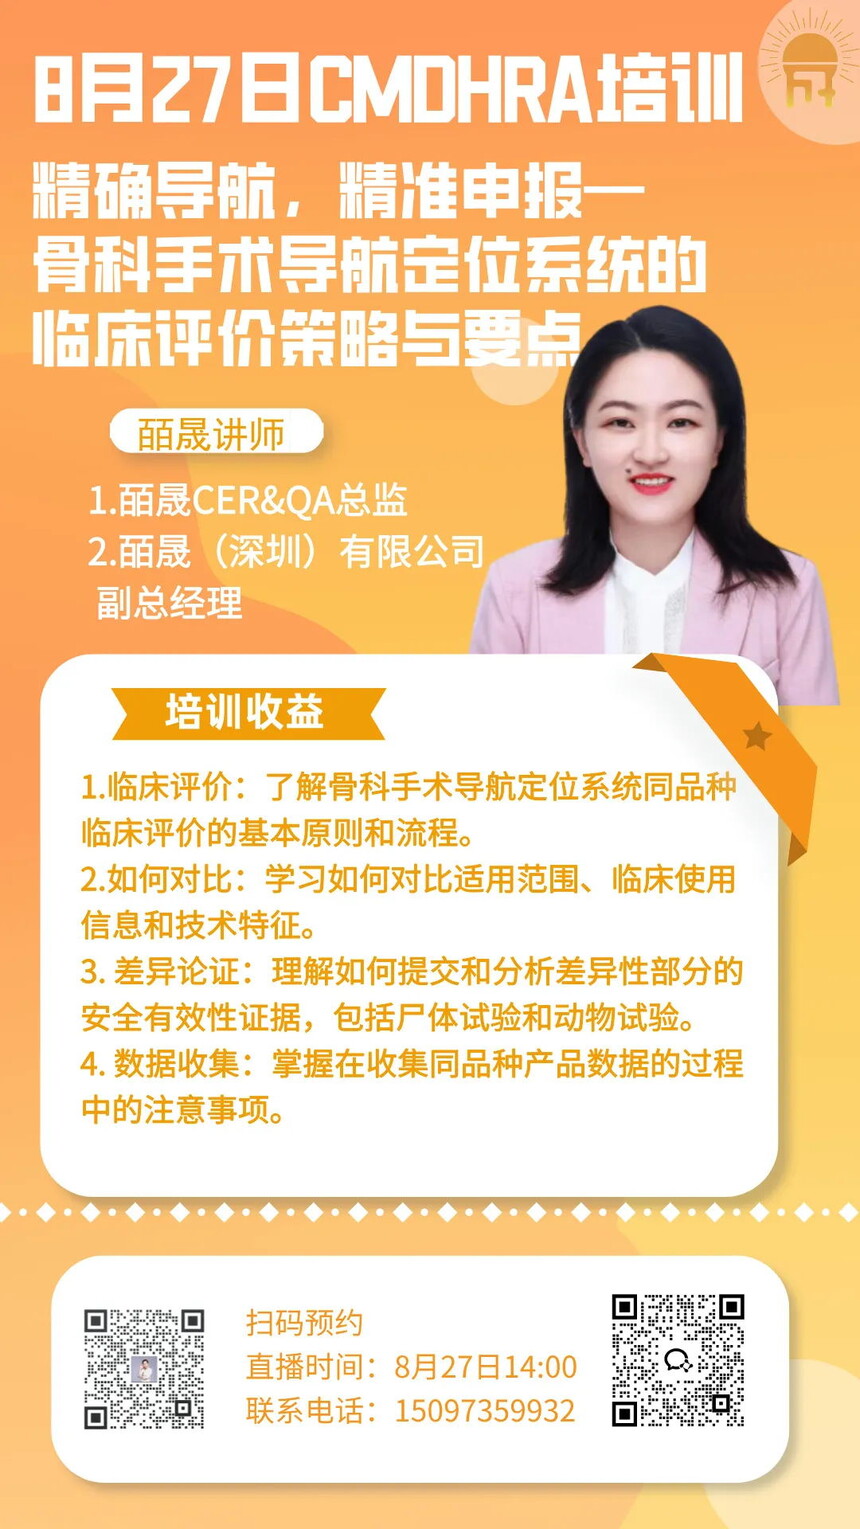
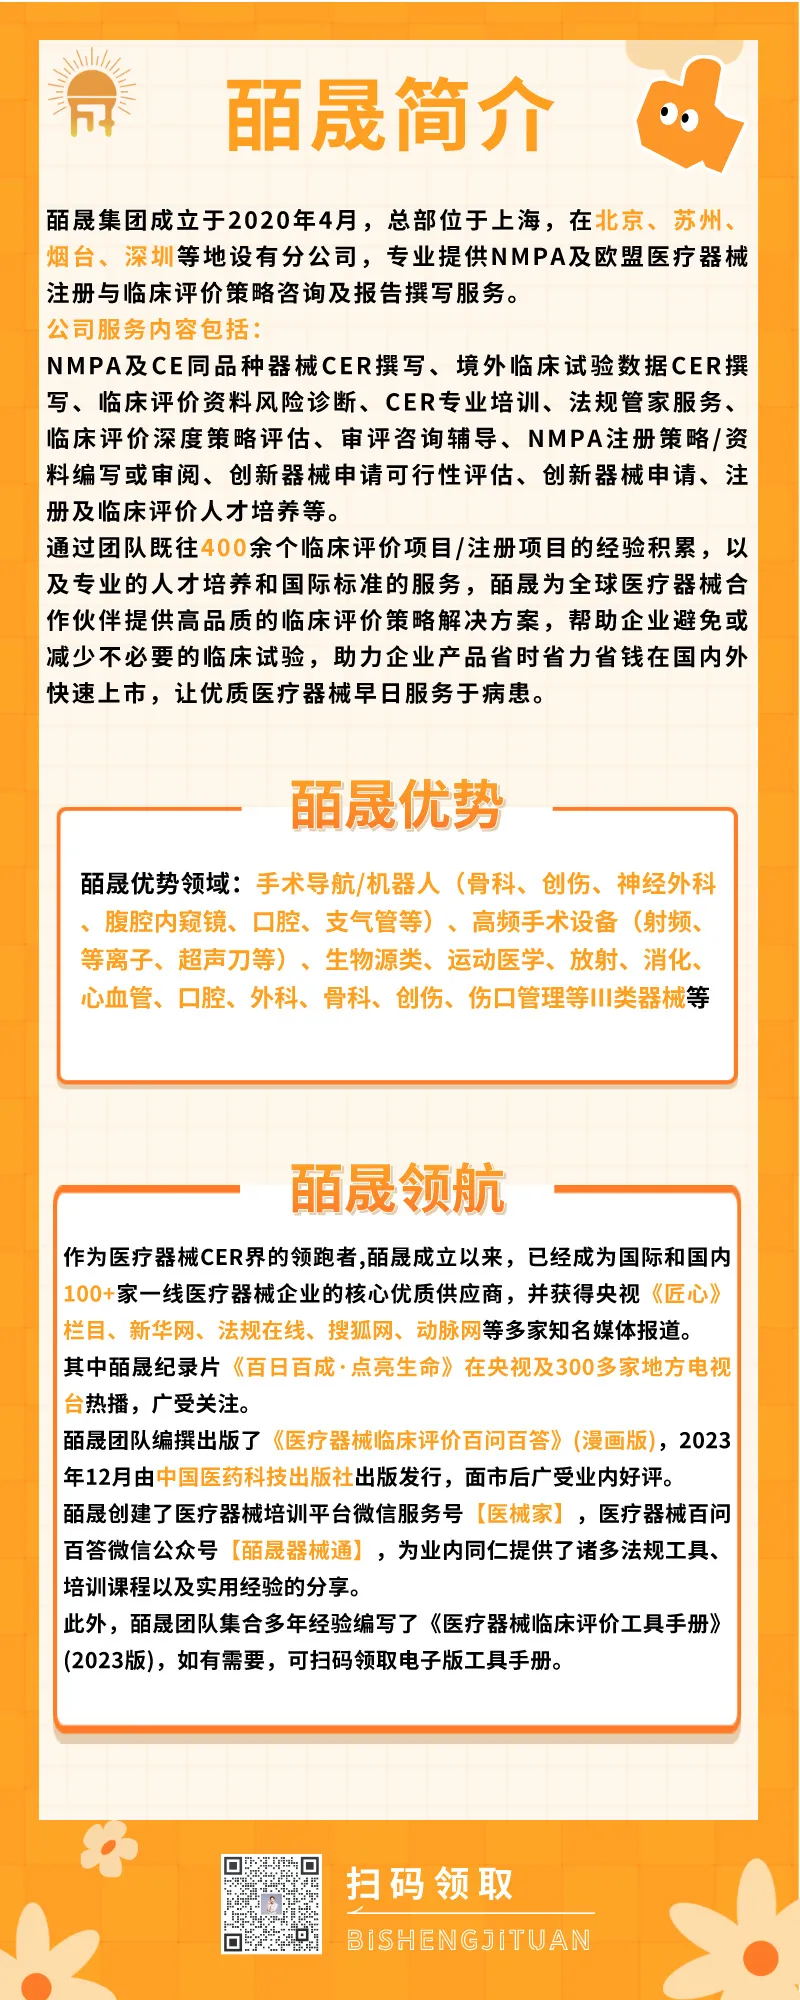
医疗器械可用性法规 深度洞察与实践经验分享——8月21日舒剑老师培训回顾2024年8月21日,皕晟集团邀请到宝丽永昌医药科技集团副总经理舒剑老师进行了一场关于医疗器械可用性法规的精彩直播培训。 舒剑老师是东南大学生物医学工程硕士,第七届全国医用电器标准化技术委员会委员,原飞利浦医疗法规负责人及UL美华医疗器械工程部负责人,在医疗器械标准化和法规领域有着近 20 年的丰富经验。 舒剑老师从中国、FDA 以及欧盟三个国家和地区的要求入手,对医疗器械可用性法规进行了深入讲解。 一、中国医疗器械可用性法规要求 1 实施时间及标准 中国医疗器械可用性要求并非从2024年10月8日才开始。实际上,去年5月1日随着 GB 9706.1-2020《医用电气设备 第1部分:基本安全和基本性能的通用要求》标准的发布,有源医疗器械就已开始实施可用性工程相关要求。GB 9706 标准的 12.2 章节中要求制造商按照 《 IEC 60601-1-6-2010 医用电气设备 第1-6部分 基本安全和必要性能通用要求-并列标准:可用性》的可用性工程标准考虑可用性不足的风险,并提供相关可用性工程文档。 2024 年 3 月,国家药监局发布了《医疗器械可用性工程注册审查指导原则》,该导则将于24年 10 月 8 日正式实施。从这时起,中美欧三国在医疗器械可用性要求方面逐渐拉平。 中国有相关的标准,如源自于《IDTIEC-62366:2007》的《 YY/T 1474-2016 医疗器械-可用性工程在医疗器械的应用》,以及即将发布的由华光完成标准化转化工作的 《MODIECTR62366-2:2016 医疗器械 第2部分:可用性工程,对医疗器械的应用指南》。 2 适用范围及要求 中国的指导原则适用于有源无源医疗器械,不适用于体外诊断试剂。高使用风险器械需提交可用性工程研究资料,中低使用风险器械需提交使用错误评估报告。 指导原则明确了适用范围与医疗器械交互的人员,目前主要关注医生、患者和家庭护理人员。在明确设备用户组特性时,需考虑人体测量学因素、特殊人群需求等。 使用场景对正确使用医疗器械至关重要,操作任务分为关键任务、紧急任务和常用任务。用户接口是人和机器交互的对象,包括显示、控制、说明书、包装和用户培训材料等。 可用性测试可在模拟使用和真实使用场景中开展,有多种方法。形成性评价和总结性评价相辅相成,形成性评价可做多轮,不一定要在最终整机上完成;总结性评价通常在设计定型的机器上进行,每个用户组人数要求不小于 15 人。 等效器械比较是中国给出的新概念,若境外已有上一代产品上市,下一代产品可通过等同比对的方式证明差异部分有无新增风险。临床试验通常不能代替可用性测试,但在特殊情况下,部分操作活动可能需要在临床试验中观察。进口医疗器械若在人种学上有差异,可能需要在中国重新开展可用性工程测试。 二、FDA 医疗器械可用性法规要求 1 标准及指南 美国在质量管理体系法规中涉及可用性要求,FDA 也有相关导则,如《人因和可用性工程在医疗器械中的应用》在数年前发布,2022 年还发布了《医疗器械上市申请人因工程信息的内容》征求意见稿。 2 高风险器械要求 高使用风险器械应提交人因工程报告。美国也有 16 大类高风险器械清单,但目前还处于草稿状态。非 16 大类产品取决于审评员和风险分析过程,若在风险管理中识别出高使用风险,也可能需要提交报告。 三、欧盟医疗器械可用性法规要求 1 标准及要求 欧盟在法规上有讲过可用性相关要求,更多依赖于相关协调化标准,如IEC 62366-1 和 IEC 62366-2 的技术报告等。欧盟在各公告机构实操过程中弱化了使用者国籍的影响。 2 报告内容 按照 IEC62366 的可用性工程活动形成的报告,与中美两国没有实质性差别。包括预期用户使用用途、使用环境培训要求、图示文字、实验布局、模拟使用场景情况、已知问题识别、形成性评价结果、确认测试及结论等部分。 中美欧三国对医疗器械可用性工程都有相关要求,欧盟认可 IEC 62366 标准,中国和美国在指导原则中有关于人种的要求。可用性工程研究起始于产品需求阶段,伴随着风险管理活动,终止于产品最终终止,实验周期因产品复杂程度而异。 对于大家在群里提出的问题,舒剑老师进行了详细解答,包括可用性工程研究开始时间、外包第三方服务公司所需企业端资料、中美欧三国差异、形成性测试和总结性测试区别、提交报告等问题。 本次直播培训为大家深入了解医疗器械可用性法规提供了宝贵的机会,也为行业内人士在实际工作中遵守法规要求、提高医疗器械的安全性和有效性提供了指导。 培训预告: 8月27日14:00王伟莉老师分享——精确导航,精准申报—骨科手术导航定位系统的临床评价策略与要点 皕晟简介
|