皕晟百科
ENCYCLOPEDIAS
|
超声多普勒胎儿心率仪注册审查指导原则 (2025年修订版)附件27
超声多普勒胎儿心率仪注册审查指导原则 (2025年修订版)
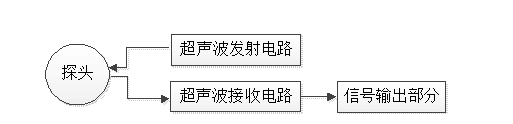
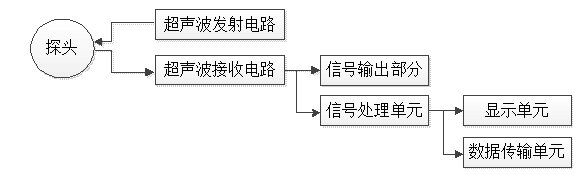
本指导原则旨在指导注册申请人对超声多普勒胎儿心率仪注册申报资料的准备及撰写,同时也为技术审评部门审评注册申报资料提供参考。 本指导原则是对超声多普勒胎儿心率仪的一般要求,申请人应依据产品的具体特性确定其中的内容是否适用。若不适用,需具体阐述其理由及相应的科学依据,并依据具体的产品特性对注册申报资料的内容进行充实和细化。 本指导原则是供注册申请人和技术审评人员使用的指导性文件,但不包括注册审批所涉及的行政事项,亦不作为法规强制执行,应在遵循相关法规的前提下使用本指导原则。如果有能够满足相关法规要求的其他方法,也可以采用,但是需要提供详细的研究资料和验证资料。 本指导原则是在现行法规和标准体系以及当前认知水平下制定的,随着法规和标准的不断完善,以及科学技术的不断发展,相关内容也将适时进行调整。 一、适用范围 本指导原则适用于在医疗机构中使用的超声多普勒胎儿心率仪的产品注册。按现行《医疗器械分类目录》,该类产品分类编码为18-02-02,管理类别为Ⅱ类。 本指导原则不适用于系附在孕妇腹部,采用多元扁平超声多普勒换能器的连续胎儿心率监护装置。 本指导原则所涉及的超声多普勒胎儿心率仪适用于短时间检测。如果超声多普勒胎儿心率仪作为一个系统中的一部分,本指导原则也适用于该部分。 二、技术审查要点 (一)监管信息 明确申请表中产品名称、管理类别、分类编码、型号规格、产品组成等信息。 1.产品名称要求 产品命名需符合《医疗器械通用名称命名规则》《医疗器械通用名称命名指导原则》和《妇产科、辅助生殖和避孕器械通用名称命名指导原则》的要求,并与产品特征一致。产品名称应以体现产品的工作原理、技术结构特征、功能属性为基本准则。产品名称举例:超声多普勒胎儿心率仪、超声多普勒胎儿心音仪等。2.管理类别和分类编码依据《医疗器械分类目录》,本产品管理类别为第二类,分类编码为18-02-02。3.注册单元划分的原则和实例 超声多普勒胎儿心率仪的注册单元划分应符合《医疗器械注册单元划分指导原则》的要求,原则上以技术原理、结构及组成、性能指标和适用范围为划分依据。软件平台相同,硬件平台结构相似,外形结构相似,设备配备的超声探头类型基本类似,主要性能指标相近,但在产品功能和外观布局上存在一定差异,其他所有型号产品在工作模式、产品组成和功能上基本为某一型号的子集,这些型号的产品可作为一个注册单元。 (二)综述资料 1.产品描述 1.1器械及操作原理描述 描述工作原理、作用机理(如适用)、结构及组成、主要功能及其组成部件(如关键组件和软件等)的功能、产品图示(含标识、接口、操控面板、应用部分等细节),以及区别于其他同类产品的特征等内容。含有多个组成部分的,应说明其连接或组装关系。 1.1.1工作原理 超声多普勒胎儿心率仪采用超声多普勒原理从孕妇腹部获取胎儿心脏运动信息,然后通过声音监听、数字显示等方式呈现出胎儿心率数据。 超声多普勒胎儿心率仪作为非治疗设备,其设备向人体传送能量和从人体获取所需信息用于诊断,而不以治疗为目的。因此超声声输出的强度应在满足诊断需要的前提下应尽可能低。 超声多普勒胎儿心率仪发出的超声波生物物理特性主要有机械效应、热效应和空化效应,但声输出强度一般很低。 胎儿正常心率范围在110BPM-160BPM,过高或过低,都预示着胎儿可能出现异常情况。超声多普勒胎儿心率仪是一种能够方便得到胎儿心率数据的仪器。 原理示意框图如图1(a)所示。对于相对复杂的产品可能还会有信号处理单元、显示单元、数据传输单元等,这些需要软件与硬件相结合来实现。原理示意框图如图1(b)所示。
(a) (b) 图1 产品基本原理示意框图
1.1.2结构及组成 产品一般至少由主机(超声波发射/接收电路、信号输出部分)、探头等组成。 1.1.3主要功能及其组成部件(如关键组件和软件等)的功能。 l 对使用者可接触的所有控制装置的说明 l 控制设置范围 l 缺省值(如果有) l 对组成部件的描述:如传感器、超声换能器等;所有附件、配件的列表;拟配合使用的设备或部件,并应对接口进行描述。 1.1.4产品图示 整机总体构造的详细描述,应包括所有组成部分,给出有标记的图示(如图表、照片和图纸等),清楚标识关键部件/组件,并予以充分的解释,以方便理解这些图示。 1.2型号规格 对于存在多种型号规格的产品,应当明确各型号规格的区别。应当采用对比表或带有说明性文字的图片、图表,描述各种型号规格的结构组成(或配置)、功能、产品特征和运行模式、性能指标等内容。 1.3包装说明 说明所有产品组成的包装信息。如适用,对于具有微生物限度要求的医疗器械,应当说明保持其微生物限度的包装信息。说明如何确保最终使用者可清晰地辨识包装的完整性。 1.4研发历程 应阐述申请注册产品的研发背景和目的。如有参考的同类产品或前代产品,应当提供同类产品或前代产品(如有)的信息,并说明选择其作为研发参考的原因。 1.5与同类和/或前代产品的参考和比较 申请人应列表比较说明申报产品与同类产品和/或前代产品在工作原理、结构组成、性能指标、作用方式,以及适用范围等方面的异同。 2.适用范围和禁忌证 2.1适用范围 供胎儿心率测量用。 2.2预期使用环境 应明确该产品预期使用的地点,应说明对安装使用环境要求、工作电压、温度、湿度、大气压、配套使用设备的要求。 2.3适用人群:孕12周及以上的孕妇。 2.4禁忌证:应明确产品中可能存在的禁忌证。 3.不良事件情况(如适用) 应当提交申报产品的上市、销售、不良事件和召回等相关情况分析资料。 4.其他需说明的内容 如适用,申请人应明确与申报产品联合使用实现预期用途的其他产品的详细信息。 对于已获得批准的部件或配合使用的附件,申请人应提供注册证编号和国家药监局官方网站公布的注册证信息。 (三)非临床资料 1.产品风险管理资料 申请人应根据GB/T 42062《医疗器械风险管理对医疗器械的应用》说明产品在设计、原材料、生产加工、包装、运输、贮存、使用等生命周期内各个环节的安全特征,从能量危险、生物学和化学危险、操作危险、信息危险、软件危险等方面,对产品进行全面的风险分析,并详述所采取的风险控制措施及验证结果,必要时需引用检测和评价性报告。 提供产品上市前对其风险管理活动进行全面评审所形成的风险管理报告,此报告旨在说明并承诺风险管理计划已被恰当地实施,并经过验证后判定综合剩余风险是可接受的。 产品风险点举例见附件27-1。附件27-1所列出的风险点、危害仅为与产品密切相关的部分,并不能代表设备的全部风险。申请人应依据自身的质量管理体系要求,结合产品特点评估相关风险,并建立起科学全面的风险分析与管理制度,进而避免较大程度的风险及危害的发生。 2.医疗器械安全和性能基本原则清单 说明产品符合《医疗器械安全和性能基本原则清单》各项适用要求所采用的方法,以及证明其符合性的文件。对于不适用的各项要求,应当说明理由。医疗器械安全和性能的基本原则举例见附件27-2。 对于包含在产品注册申报资料中的文件,应当说明其在申报资料中的具体位置;对于未包含在产品注册申报资料中的文件,应当注明该证据文件名称及其在质量管理体系文件中的编号备查。 3.产品技术要求及检验报告 3.1申报产品适用标准情况 申报产品应当符合适用的强制性标准。对于强制性行业标准,若申报产品结构特征、预期用途、使用方式等与强制性标准的适用范围不一致,申请人应当提出不适用强制性标准的说明,并提供经验证的证明性资料。 3.2产品技术要求 产品技术要求应按照《医疗器械产品技术要求编写指导原则》等规范性文件进行编制,同时结合产品具体适用的指导原则或相关国家标准、行业标准以及产品的特点,明确产品的各项性能指标和检验方法。产品的性能指标应为可进行客观判定的成品的功能性、安全性指标。 3.2.1产品型号/规格及其划分说明 应当列明申报产品的规格、型号。对于同一注册单元中存在多种型号、规格的产品,应明确不同型号、规格的划分说明。 对于含有软件组件的心率仪,应当列明软件的名称(如适用)、型号规格(如适用)、软件完整版本命名规则以及发布版本号。 3.2.2性能指标 3.2.2.1产品性能指标应当符合YY/T 0448《超声多普勒胎儿心率仪》的要求。 3.2.2.2应规定企业在随机文件中描述的各项功能,如包含报警功能,应当符合YY 9706.108中的要求。 3.2.2.3软件功能要求 如适用,应参照《医疗器械软件注册审查指导原则(2022年)修订版》的相关要求执行。明确软件的功能(核心功能(含安全功能)纲要)、使用限制、接口(如适用)、访问控制(如适用)、运行环境(如适用)、性能效率(如适用)。 3.2.2.4网络安全 如产品具备电子数据交换、远程访问与控制、用户访问的,应符合《医疗器械网络安全注册审查指导原则(2022年修订版)》的相关要求。 3.2.2.5安全要求 应符合GB 9706.1、GB 9706.237的要求。 3.2.2.6电磁兼容要求 应符合YY 9706.102、GB 9706.237的要求。 3.2.3附录 可在附录中明确产品非检验的技术信息,如“产品主要安全特征、关键的技术规格信息”等。 3.3检验报告 注册申请人应提供产品检验报告,检验报告可以是申请人出具的自检报告,也可以是委托有资质的医疗器械检验机构出具的检验报告。 检验报告所附照片中的产品结构组成、标识标签等信息应当与其他申报资料描述相同。 同一注册单元内所检验的产品应当是能够代表本注册单元内其他产品安全性和有效性的典型产品。若申报的产品包括多个型号规格,在电气安全(含电磁兼容)的检验中,原则上选取结构最复杂、功能最多、配置最齐全的型号规格进行检验。如果检测一个型号不能覆盖其他型号的全部性能功能,则可对其他型号不能覆盖的部分进行差异检测。对于缺少必要的理论和/或试验数据作为依据的情况,电磁兼容检验应当涵盖注册单元中的全部型号。 4.研究资料 根据申报产品适用范围和技术特征,提供非临床研究综述,逐项描述所开展的研究,概述研究方法和研究结论。根据非临床研究综述,提供相应的研究资料,各项研究可通过文献研究、实验室研究、模型研究等方式开展,一般应当包含研究方案、研究报告。采用建模研究的,应当提供产品建模研究资料。 4.1化学和物理性能研究 4.1.1应当提供产品物理和/或机械性能指标的确定依据、设计输入来源以及临床意义,所采用的标准或方法、采用的原因及理论基础。 4.1.2应对产品说明书中声称的主要功能的实现原理进行描述,必要时可以附图说明。各种临床测量参数及计算参数测量原理及临床功能的算法实现应予以说明。提供设备可进行的所有测量的测量准确度以及可保持该准确度的预期范围。测量方法可参照相关标准,如无参考标准或现有标准不适用的,应当对测定每种精度的测试方法进行说明并给出其合理性依据。 4.1.3声能安全研究 在满足GB 9706.237(《医用电气设备 第2-37部分:超声诊断和监护设备安全专用要求》)的基础上,还应规定声能输出的限值,以确保其安全性。应对声能输出限值设置的合理性进行分析,明确设定的依据,并提交设备实际声能输出能够满足限值要求的验证报告。限值的设定及测试的方法应参考业界通用的准则。 4.2安全性指标研究资料 包括电气安全指标和电磁兼容指标、声能安全。电气安全指标应当包括GB 9706.1、GB 9706.237及其他适用的国家标准和行业标准中的所有指标;电磁兼容指标应当包括YY 9706.102、GB 9706.237及其他适用的国家标准和行业标准中的所有指标,应说明针对适用的标准开展的研究。 对于不适用的标准、标准中不适用的条款及指导原则中的不适用项,需给出不适用的合理理由。 对于申报产品与其他已上市产品不同的特殊设计,应提供能证明该特殊设计产品安全有效的验证资料。 4.3软件研究 应参照《医疗器械软件注册审查指导原则(2022年修订版)》的相关要求提交软件研究资料。 若产品具备电子数据交换、远程访问与控制、用户访问功能,应参照《医疗器械网络安全注册审查指导原则(2022年修订版)》要求提供网络安全研究资料。 4.4生物相容性评价研究 对于超声多普勒胎儿心率仪,与人体接触的部件一般包括:超声探头等。 应根据GB/T 16886系列标准和《关于印发医疗器械生物学评价和审评指南的通知》进行生物相容性评价,应提供接触部件名称、部件材料、接触性质(接触类型、接触时间)。若进行生物学试验,至少包括以下方面的要求:细胞毒性、致敏反应、皮肤刺激。若豁免生物学试验,应论证合理理由并提供相应评价资料。 4.5清洁、消毒、灭菌工艺 应根据附件的临床使用情况提供清洁、消毒、灭菌工艺的研究资料。 如预期仅接触完整皮肤,一般采用终端用户消毒的方法,明确推荐的消毒工艺(方法和参数)以及所推荐消毒方法确定的依据。 如采用终端用户灭菌的方法,应当明确推荐的灭菌工艺(方法和参数)及所推荐的灭菌方法确定的依据。对可耐受两次或多次灭菌的产品,应当提供产品推荐的灭菌方法耐受性的相关研究资料。如附件以一次性使用无菌的形式提供,应当明确灭菌工艺(方法和参数)和无菌保证水平(SAL),并提供灭菌确认报告。 如消毒灭菌使用的方法容易出现残留,应当明确残留物信息及采取的处理方法,并提供残留毒性研究资料。 4.6可用性工程研究 应参照《医疗器械可用性工程注册审查指导原则》及其应用说明要求提交使用错误评估报告。 5.非临床文献 提供与申报产品相关的已发表的非临床研究(如尸体研究、生物力学研究等)文献/书目列表,并提供相关内容的复印件(外文应同时提供翻译件)。如未检索到与申报产品相关的非临床文献/书目,应当提供相关的声明。 6.稳定性研究 6.1使用稳定性 应当提供产品使用稳定性/可靠性研究资料,证明在规定的使用期限内,产品的性能功能可以满足临床使用要求。应根据《有源医疗器械使用期限注册技术审查指导原则》提交有效期验证分析报告。有效期验证应考虑放置环境下的老化、运行输出老化以及消毒灭菌耐受性。对于一次性使用无菌包装附件,应开展货架有效期研究。 6.2运输稳定性 应当提供运输稳定性和包装研究资料,证明在生产企业规定的运输条件下,运输过程中的环境条件(例如:震动、振动、温度和湿度的波动)不会对医疗器械的特性和性能造成不利影响,环境试验可参考GB/T 14710的要求,包装要求可参考GB/T 4857系列标准。注册申请人应结合声称的储运条件开展包装和环境试验研究,并论述研究设置的合理性。应在申请人所声称的储运条件下进行性能测试,证明运输和环境测试后产品能够保持其完整性和功能性。 7.其他资料 超声多普勒胎儿心率仪属于列入《免于临床评价医疗器械目录》中的产品,申请人应按照《列入免于临床评价医疗器械目录产品对比说明技术指导原则》的要求,从基本原理、结构组成、性能、安全性、适用范围等方面,证明产品的安全有效性。 (四)临床评价资料 对于《免于临床评价医疗器械目录》中产品描述以外的产品,应按照《医疗器械临床评价技术指导原则》的要求,提供相应的临床评价资料。 (五)产品说明书和标签样稿 产品说明书和标签的编写应符合《医疗器械说明书和标签管理规定》及相关标准的规定。 产品说明书还需结合产品特点明确以下内容: 1.结构及组成:注册申请人应规定出产品的结构组成,必要时可采用实物照片加示意图的形式,并说明各接口、按键的功能。 2.适用范围及适用人群。 3.由于超声多普勒胎儿心率仪是通过一定量的超声能量作用于人体达到医学监测的目的,在以上的规定和标准中,涉及慎重使用的部分应尽可能详细、清楚,并依据ALARA原则(As Low As Reasonably Achievable,合理可行尽量低原则)以提示使用者谨慎进行超声检查。 4.如适用,应对软件全部功能进行描述,明确软件发布版本。对用户界面、各功能窗口涉及的操作功能以软件界面图加文字进行介绍。 5.如产品涉及医疗器械网络安全,说明书应提供网络安全说明和使用指导,明确用户访问控制机制、电子接口及其数据类型和技术特征、网络安全特征配置、数据备份与灾难恢复、运行环境等要求。 6.注意事项、警示及提示内容:器械在发生故障时的警告说明,应提醒注意由于电气安装不合适而造成的危险;应给出超声多普勒胎儿心率仪与其他设备间潜在的电磁干扰或其他干扰的相关信息,以及有关避免这些干扰的建议。 7.安装和使用说明:注册申请人应明确产品的使用方法;应明确需要用户自行安装部分(如可拆卸配件)的安装、调试方法及其注意事项;应明确长期停用后的使用前检查和检修程序。 8.保养及维护方法:注册申请人应给出产品维护和保养及定期检查的方法;若有可由用户自行排除的故障,则应说明故障的种类和产生的原因及排除方法等。 9.应明确产品配件清单,包括配件、附属品、损耗品更换周期及更换方法的说明。 10.清洁、消毒或灭菌方法:注册申请人应根据其产品情况列出产品的清洁消毒或灭菌的方法。 11.产品使用说明书对安全使用部分至少应有: l 安全预防措施; l 图标符号的说明,特别是危险符号,注意事项符号的说明; l 电磁兼容性的说明,提示用户,电磁信号有可能对超声多普勒胎儿心率仪产生干扰;同时超声多普勒胎儿心率仪也可能对其他电子设备造成干扰; l 声输出资料的公布说明; l 产品的安装,连接。 产品的标签,外部标记中特别是涉及安全使用的部分也应符合相关的标准(如GB 9706系列标准等)。 12.应明确废弃物的处理要求。 (六)质量管理体系文件 产品的质量管理体系文件应符合《医疗器械生产质量管理规范》的要求,并按《医疗器械注册申报资料要求及说明》提交资料。 1.生产制造信息应包含器械工作原理和总体生产工艺的简要说明。 2.质量管理体系核查文件应当明确生产工艺主要控制点与项目及主要原材料、采购件的来源及质量控制方法,列明主要生产设备和检验设备(包括进货检验、过程检验、出厂最终检验所需的相关设备;在净化条件下生产的,还应当提供环境监测设备)目录,开展自检的应能满足《医疗器械注册自检管理规定》要求。 三、参考文献 [1] 中华人民共和国国务院.医疗器械监督管理条例:国务院令第739号[Z]. [2] 国家市场监督管理总局.医疗器械注册与备案管理办法:国家市场监督管理总局令第47号[Z]. [3] 国家食品药品监督管理总局.医疗器械分类目录:国家食品药品监管总局公告2017年第104号[Z]. [4] 国家食品药品监督管理总局.医疗器械说明书和标签管理规定:国家食品药品监督管理总局令第6号[Z]. [5] 国家药品监督管理局医疗器械审评中心.医疗器械软件注册审查指导原则(2022年修订版):国家药监局器审中心通告2022年第9号[Z]. [6] 国家食品药品监督管理局.医疗器械通用名称命名规则:国家食品药品监督管理总局令第19号[Z]. [7] 国家药品监督管理局.医疗器械通用名称命名指导原则:国家药监局通告2019年第99号[Z]. [8] 国家药品监督管理局.妇产科、辅助生殖和避孕器械通用名称命名指导原则:国家药监局通告2021年第48号[Z]. [9] 国家药品监督管理局医疗器械审评中心.医疗器械网络安全注册审查指导原则(2022年修订版):国家药监局器审中心通告2022年第7号[Z]. [10] 国家食品药品监督管理局.医疗器械注册单元划分指导原则:国家食品药品监督管理总局通告2017年第187号[Z]. [11] 国家药品监督管理局.医疗器械产品技术要求编写指导原则:国家药监局通告2022年第8号[Z]. [12] 国家食品药品监督管理局.医疗器械临床评价技术指导原则:国家食品药品监督管理总局通告2021年第73号[Z]. [13] 国家食品药品监督管理局.医疗器械生产质量管理规范:国家食品药品监督管理总局公告2014年第64号[Z]. [14] 国家药品监督管理局.医疗器械注册申报资料要求和批准证明文件格式:国家药监局公告2021年第121号[Z]. [15] 国家药品监督管理局.免于临床评价医疗器械目录:国家药监局通告2023年第33号[Z]. [16] 国家药品监督管理局医疗器械审评中心.医疗器械软件注册审查指导原则(2022年修订版):国家药监局器审中心通告2022年第9号[Z]. [17] 国家食品药品监督管理局.关于印发医疗器械生物学评价和审评指南的通知:国食药监械[2007].345号[Z]. [18] 国家药品监督管理局.医疗器械注册自检管理规定:国家药监局公告2021年第126号[Z]. [19] GB/T 42062,医疗器械风险管理对医疗器械的应用[S]. [20] GB 9706.1,医用电气设备 第1部分:基本安全和基本性能的通用要求[S]. [21] GB 9706.237,医用电气设备 第2-37部分:超声诊断和监护设备的基本安全和基本性能专用要求[S]. [22] YY 9706.102,用电气设备 第1-2部分:基本安全和基本性能的通用要求 并列标准:电磁兼容 要求和试验[S]. [23] GB/T 14710,医用电器环境要求及试验方法[S]. [24] GB/T 16886.1,医疗器械生物学评价 第1部分:风险管理过程中的评价与试验[S]. [25] GB/T 16886.5,医疗器械生物学评价 第5部分:体外细胞毒性试验[S]. [26] GB/T 16886.10,医疗器械生物学评价 第10部分:刺激与皮肤致敏试验[S]. [27] GB/T 16886.12,医疗器械生物学评价 第12部分:样品制备与参照材料[S]. [28] YY/T 0448超声多普勒胎儿心率仪[S].
附件27-1
风险管理文档
下表所列为常见可预见事件序列/可能的伤害示例,需关注: 表1 超声多普勒胎儿心率仪的可能危害
附件27-2
医疗器械安全和性能基本原则清单
|
|||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||