受理号:CQZ2500481
医疗器械产品注册技术审评报告
产品中文名称:分支型主动脉术中支架系统 产品管理类别:第三类
申 请 人 名 称:北京市普惠生物医学工程有限公司
国家药品监督管理局 医疗器械技术审评中心
目 录
基本信息 3
一、申请人名称 3
二、申请人住所 3
三、生产地址 3
技术审评概述 4
一、产品概述 4
二、临床前研究概述 7
三、临床评价概述 11
四、产品受益风险判定 14
综合评价意见 17
基本信息
一、申请人名称
北京市普惠生物医学工程有限公司
二、申请人住所
北京市大兴区天富街 9 号 7 幢 1 至 3 层全部
三、生产地址
北京市大兴区天富街 9 号 7 幢东侧厂房及西侧厂房 102、
103 、104 房间
技术审评概述
一、产品概述
(一)产品结构及组成
分支型主动脉术中支架系统由带有分支的支架及输送
器组成。其中支架由覆有 PTFE 膜的镍钛合金支架、不锈钢 连接套管、PET 管状涤纶布(带标识线)及包膜缝线、人造 血管、聚四氟乙烯的缝合线、包膜、包膜固定线组成。人造 血管材质为 PET、胶原、甘油。输送器由大软管、小软管、 释放旋钮等部件组成,其中释放旋钮通过释放拉线分别连接 支架的不同位置,可使支架分段释放。产品一次性使用,经 环氧乙烷灭菌,有效期 3 年。
支架结构示意图如图 1:
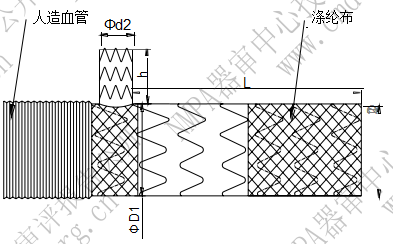
图 1-a 单分支支架示意图
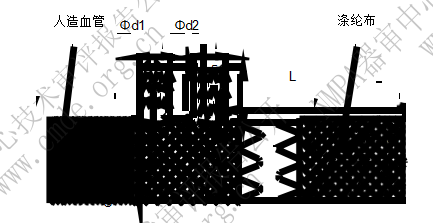
图 1-b 双分支支架示意图 图 1 支架结构示意
支架及输送器整体结构示意图如图 2:

图 2-a 单分支支架系统
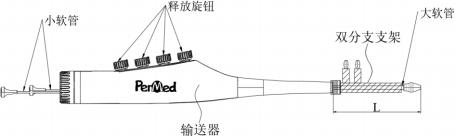
图 2-b 双分支支架系统
图 2 支架及输送器整体示意图
(二)产品适用范围
该产品适用于 Stanford A 型主动脉夹层的外科开放手术 治疗。
(三)型号/规格
产品型号规格见表 1。
表 1 产品型号规格表
支架类型 | 主体支 架近端 外径 D1 | 主体支 架远端 外径 D2 | 左颈总动脉分支 支架外径 d1 | 左锁骨下动脉分 支支架外径 d2 | 分支支架 高度 h | 主体支架 长度 L |
直管型 | 20 | 20 | 06/08/10/12/14 | 08/10/12/14 | 20/25/30 | 100/105/1 10/115/12 0 |
22 | 22 |
24 | 24 | 06/08/10/12/14/16 | 08/10/12/14/16 |
26 | 26 |
锥度型 | 20 | 18 | 06/08/10/12/14 | 08/10/12/14 |
22 | 20 |
24 | 22 | 06/08/10/12/14/16 | 08/10/12/14/16 |
26 | 24 |
28 | 26 | 08/10/12/14/16 | 08/10/12/14/16 | 25/30 |
28 | 24 |
30 | 28 |
30 | 26 |
32 | 30 | 10/12/14/16 | 10/12/14/16 |
32 | 28 |
34 | 32 |
34 | 30 |
36 | 34 |
36 | 32 |
支架直径 D1 、D2 均为支架外径尺寸;
人造血管长度均为 30mm。
双分支支架规格示例:PM-IS-C- 28 24 100 - 10 12 30 -S
28:主体支架近端外径 28mm;24:主体支架远端外径 24mm;100:主体支架长度 100mm; 10:左颈总动脉分支支架外径 10mm;12:左锁骨下动脉分支支架外径 12mm;30:分支支 架高度 30mm。
单分支支架规格示例:PM-IS-T-
12 30
-S
24:主体支架近端外径 24mm;24:主体支架远端外径 24mm;100:主体支架长度 100mm;
XX:单分支支架;12:左锁骨下动脉分支支架外径 12mm;30:分支支架高度 30mm。
(四)工作原理
分支型术中支架系统由带有分支的支架及输送器组成, 用于在外科开放手术中治疗 A 型主动脉夹层。使用时在外科
手术条件下,先将主动脉切开,然后通过输送器将分支型支 架从升主动脉或主动脉弓部的切口送入预期位置,其中主体 支架用于重建主动脉弓及降主动脉,双分支支架的两个分支 支架分别用于重建左颈总动脉和左锁骨下动脉,单分支支架 的分支支架用于重建左锁骨下动脉, 最后将主体支架近端的 人工血管端口与升主动脉或人工血管进行吻合后恢复血流, 即完成手术。
二、临床前研究概述
(一)产品性能研究
1.产品技术要求研究
产品技术要求研究项目如表 2 所示。
表 2 产品技术要求研究摘要
序号 | 研究项目 | 验证结论 |
1 | 带分 支的 支架 | 外观 | 合格 |
尺寸 | 合格 |
支架相变温度 | 合格 |
支架贴壁性 | 合格 |
径向支撑力 | 合格 |
支架回弹性 | 合格 |
释放力 | 合格 |
加工吻合强度 | 合格 |
整体水渗透性 | 合格 |
覆膜破裂力 | 合格 |
轴向拉伸强度 | 合格 |
血流阻断性 | 合格 |
支架长度与直径关系 | 合格 |
人造血管轴向拉伸强度 | 合格 |
人造血管周向拉伸强度 | 合格 |
人造血管探头破裂强度 | 合格 |
|
| 人造血管缝线牵拉强度 | 合格 |
人造血管单位面积重量 | 合格 |
支架弯曲打折 | 合格 |
人造血管水渗透性 | 合格 |
支架与输送器分离力 | 合格 |
PTFE 膜的水渗透压 | 合格 |
支架-重金属 | 合格 |
支架(不包括人造血管部分)- 酸碱度 | 合格 |
支架(不包括人造血管部分)- 紫外吸光度 | 合格 |
支架(不包括人造血管部分)- 还原物质 | 合格 |
支架(不包括人造血管部分)- 蒸发残渣 | 合格 |
胶原蛋白含量 | 合格 |
2 | 输送 器 | 外观 | 合格 |
尺寸 | 合格 |
连接强度 | 合格 |
扭转结合强度 | 合格 |
末端头端 | 合格 |
重金属 | 合格 |
酸碱度 | 合格 |
紫外吸光度 | 合格 |
还原物质 | 合格 |
蒸发残渣 | 合格 |
3 | 支架 系统 | 外观 | 合格 |
尺寸 | 合格 |
模拟使用 | 合格 |
微粒污染 | 合格 |
环氧乙烷残留量 | 合格 |
无菌 | 合格 |
细菌内毒素 | 合格 |
2.产品性能评价
除产品技术要求性能外,产品性能研究还包括:包膜尺
寸、连接套管与镍钛丝连接强度、包膜缝合点撕裂强度、有 限元分析、疲劳耐久性、MRI 兼容性、可视性、镍钛合金化 学成分、显微结构、覆膜剥离力、压缩前后支架长度变化率、 支架形状改变率、镍离子析出、人造血管胶原涂层降解性能 的验证。上述研究结果表明,产品性能符合设计输入要求。
(二)生物相容性
该产品由支架和输送器组成,其中支架为植入器械,与 循环血液持久接触;输送器为外部接入器械,与人体短期接 触。申请人按照 GB/T 16886 系列标准对支架和输送器分别 进行了生物相容性评价,评价结果表明,产品生物相容性风 险可接受。具体评价项目见表 3。
表 3 生物学相容性评价表
项目 | 支架 | 输送器 |
细胞毒性 | √ | √ |
皮肤致敏 | √ | √ |
皮内反应 | √ | √ |
急性全身毒性 | √ | √ |
热原 | √ | √ |
溶血 | √ | √ |
凝血 | / | √ |
血栓形成 | √ | √ |
遗传毒性 | √ | / |
亚慢性全身毒性 | √ | / |
肌肉植入 | √ | / |
亚急性全身毒性 | √ | / |
(三)生物安全性
申请人按照《动物源性医疗器械注册技术审查指导原 则》要求,提交了针对人造血管胶原蛋白涂层的免疫原性和 病毒灭活性能评价资料。评价结果证明, 申报产品的生物安 全性风险可接受。
(四)灭菌
该产品采用环氧乙烷灭菌,无菌状态提供。申请人提供 了灭菌确认报告, 证明无菌保证水平为 10-6。环氧乙烷残留 量不大于 10μg/g,2-氯乙醇残留量不大于 9mg/套。
(五)产品有效期和包装
该产品有效期为三年。申请人提供了货架有效期验证报 告。验证实验为加速老化和实时老化,包括产品稳定性、包 装完整性和运输模拟验证。
(六)动物研究
申请人开展了猪模型的动物试验研究, 以评价产品在动 物应用中的安全、可行性。通过 DSA 造影、CT 数据、大体 解剖观察、组织病理及胶原蛋白染色等方式,评价了器械植 入后的安全性、可行性;通过操作评价表方式验证了器械植 入过程中的可操作性。动物试验结果表明,产品符合预期设 计要求。
三、临床评价概述
申请人选择临床试验路径进行临床评价,临床试验的目 的为评价申报产品在治疗 Stanford A 型主动脉夹层中的安全 性和有效性。
临床试验在 16 家临床机构开展,针对双分支结构的术 中支架系统开展前瞻性、多中心、随机对照研究,对照器械 为国内已上市术中支架系统(国械注准 20193131889),共 计入组 214 例受试者,试验组 107 例,对照组 107 例。其中, 214 例纳入 FAS 集,212 例纳入 PPS 集(试验组 107 例,对照 组 105 例),214 例纳入 SS 集。单分支结构的术中支架系统 共计入组 32 例受试者,其中,32 例接受治疗纳入 FAS 集, 31 例纳入 PPS 集,32 例纳入 SS 集。
临床试验的主要评价指标为术后 12 个月全因死亡率。 次要评价指标为器械植入成功率、手术成功率、术后 30 天 死亡率、术后 6 个月/12 个月假腔血栓化、术后 12 个月分支 通畅率、术后 12 个月靶病变二次干预率;安全性评价指标 为卒中发生率、脊髓缺血发生率、急性肾损伤发生率、主动 脉夹层相关死亡率、器械相关不良事件发生率。
随机对照研究结果为:
主要评价指标术后 12 个月全因死亡率在 FAS 集中,试 验组为 5.6%,对照组为 14.0%,组间差值及其 95%CI 为 -8.4%(-16.80%,-0.31%),组间率差的 95%CI 上限小于设定
的非劣效界值,非劣效假设成立。PPS 集中,试验组为 5.6%, 对照组为 14.3%,组间率差及其 95%CI 为-8.7%(-17.18% , -0.52%)。组间差异的 95%CI 上限小于设定的非劣效界值。
次要评价指标中器械成功率,手术成功率,术后 30 天 死亡率,术后 6 个月/12 个月假腔血栓化,术后 12 个月靶病 变二次干预率,组间均无统计学差异;术后 12 个月试验组 分支通畅率为 92.6%。结果详见表 4。
表 4 次要评价指标结果
次要评价指标 | 试验组 | 对照组 |
器械成功率 | 100% | 100% |
手术成功率 | 100% | 100% |
术后 30 天死亡率 | 3.7% | 10.3% |
术后 6 个月假腔 血栓化情况 | 完全血栓化 | 67.4% | 74.1% |
部分血栓化 | 28.4% | 23.5% |
未血栓化 | 4.2% | 2.4% |
术后 12 个月假 腔血栓化情况 | 完全血栓化 | 73.4% | 76.3% |
部分血栓化 | 22.3% | 22.5% |
未血栓化 | 4.3% | 1.3% |
术后 12 个月靶病变二次干预率 | 1.9% | 0% |
术后 12 个月分支通畅率 | 92.6% | / |
安全性评价指标中卒中发生率试验组 2.8%,对照组 15.0%,P=0.0018,组间有统计学差异;脊髓缺血发生率,急 性肾损伤发生率,主动脉夹层相关死亡率,器械相关不良事 件发生率,组间均无统计学差异。不良事件发生率,组间均 无统计学差异;严重不良事件发生率, P=0.0082,组间有统 计学差异。详见表 5。
表 5 安全性评价指标结果
安全性评价指标 | 试验组 | 对照组 |
卒中发生率 | 2.8% | 15.0% |
脊髓缺血发生率 | 1.9% | 2.8% |
急性肾损伤发生率 | 14.0% | 16.8% |
主动脉夹层相关死亡率 | 4.7% | 10.3% |
器械相关不良事件发生率 | 14.0% | 8.4% |
不良事件发生率 | 79.4% | 87.9% |
严重不良事件发生率 | 23.4% | 40.2% |
单分支结构的术中支架系统试验结果为:主要评价指标 术后 12 个月全因死亡率的FAS 集为 9.4%,PPS 集为 9.7%; 次要评价指标详见表 6,安全性评价指标、不良事件发生率 及严重不良事件发生率详见表 7。
表 6 次要评价指标结果
次要评价指标 | 单分支结构 |
器械成功率 | 100% |
手术成功率 | 100% |
术后 30 天死亡率 | 9.4% |
术后 6 个月假腔血栓化情况 | 完全血栓化 | 71.4% |
部分血栓化 | 25.0% |
未血栓化 | 3.6% |
术后 12 个月假腔血栓化情况 | 完全血栓化 | 84.2% |
部分血栓化 | 15.8% |
未血栓化 | 0% |
术后 12 个月靶病变二次干预率 | 0% |
术后 12 个月分支通畅率 | 100% |
表 7 安全性评价指标结果
安全性评价指标 | 单分支结构 |
卒中发生率 | 9.4% |
脊髓缺血发生率 | 3.1% |
急性肾损伤发生率 | 15.6% |
主动脉夹层相关死亡率 | 9.4% |
器械相关不良事件发生率 | 12.5% |
不良事件发生率 | 71.9% |
严重不良事件发生率 | 28.1% |
综上, 申请人提供的临床评价资料符合目前的临床审评 要求。
四、产品受益风险判定
经综合评价,在目前认知水平上,认为该产品上市带来 的获益/受益大于风险,为保证用械安全,需在说明书中提示 以下信息。
(一)警告
1.请仔细阅读所有使用说明及注意事项,如不依照此说 明操作将给患者造成严重的伤害;
2.器械仅限于具有主动脉外科手术经验的医师使用(包 括接受过此器械培训的医师);
3.术前应根据 CT 测量数据,备好相应型号的分支型主 动脉术中支架系统;
4.建议主体支架的直径应不大于正常血管直径的 20% , 分支支架的尺寸应尽量贴合分支开口上方 2 ~ 3cm 处对应血
管直径,最大不得大于分支开口上方 2 ~ 3cm 处对应血管直 径的 3mm;
5.使用前检查并确定没有发生由于运输而导致的包装损 坏,如果产品包装损坏、器械损坏或存在灭菌失效的风险, 请不要使用产品并将其返回给北京市普惠生物医学工程有 限公司。在使用前,请再次核查本产品的型号和尺寸符合医 生所指定病人的需要;
6.本产品为一次性使用,拆包后不能二次灭菌消毒使用;
7.纸盒内产品包装共三层,第一层内部为非无菌状态, 需由非无菌操作人员拆至最内层的吸塑盒包装,方可放在无 菌手术台上;
8.术中应确保支架植入血管真腔,且支架已完全打开; 9.本产品不推荐与其他支架重叠使用。
(二)禁忌证
1.椎动脉变异的患者;
2.严重的急性全身感染者; 3.多器官功能衰竭的患者;
4.不能耐受麻醉及体外循环的受试者;
5.严重灌注不良综合征的患者(如出现因缺血所致的昏 迷、截瘫、需要透析、胃肠道坏死或肢体坏死等);
6.左颈总动脉分支血管直径<5mm 或> 16mm 的患者不 宜使用双分支支架;
7.左颈总动脉与左锁骨下动脉间距<4mm 或> 12mm 患 者不宜使用双分支支架;
8.主动脉弓上分支畸形的患者不宜使用双分支支架;
9.左锁骨下动脉分支血管直径<7mm 或> 16mm 的患者 不宜使用本产品;
10.对聚酯纤维、聚四氟乙烯、不锈钢、镍钛合金和牛源 材料过敏患者。
综合评价意见
该产品注册申报资料符合现行要求,依据《医疗器械监 督管理条例》(国务院令第 739 号)、《医疗器械注册与备 案管理办法》(国家市场监督管理总局令第 47 号)等相关 医疗器械法规与配套规章,经系统评价后,建议准予注册。
2025 年 11 月 21 日




